Par
Justin Wong
—
Rédaction médicale réglementaire : les documents clés et comment les rédiger

Justin Wong
Responsable du développement
Diplômé d'un baccalauréat en affaires mondiales et arts numériques, avec une mineure en entrepreneuriat
La rédaction médicale réglementaire est décrite presque partout comme une carrière, et presque nulle part comme un ensemble de documents à livrer. Vous pouvez lire trois longs guides sur ce rôle et toujours ignorer quels documents vous devriez produire, ou quelle directive vous indique comment structurer chacun d'eux.
Cet article remédie à cela. Vous trouverez ci-dessous la cartographie document par document, avec la directive de référence et un lien pour chaque élément, ainsi que le fonctionnement de la structure de soumission, ce qui a véritablement changé en 2025 et le déroulement réel du cycle de révision.
<CTA title="Rédigez des documents techniques avec moins de zones d'ombre" description="Jenni vous aide à structurer les longs documents et à maintenir une terminologie cohérente dans chaque section" buttonLabel="Essayer Jenni gratuitement" link="https://app.jenni.ai/register" />
Qu'est-ce que la rédaction médicale réglementaire ?
La rédaction médicale réglementaire consiste à produire les documents destinés à un organisme de réglementation des médicaments ou des dispositifs médicaux : la FDA, l'EMA, la MHRA, la PMDA et leurs homologues. Elle s'étend sur toute la durée de vie d'un produit, depuis le premier protocole rédigé avant l'administration de la première dose, jusqu'aux rapports périodiques de sécurité déposés tant que le produit est commercialisé, en passant par le dossier de demande de mise sur le marché.
Deux caractéristiques définissent ce travail. La structure est décidée avant de commencer, par une directive publique et accessible gratuitement. De plus, le lecteur est un évaluateur réglementaire qui est professionnellement tenu de repérer la moindre incohérence. Cette combinaison fait que le métier repose moins sur l'expression personnelle que sur la précision, la traçabilité et la connaissance du guide qui s'applique au document que vous avez sous les yeux.
<ProTip title="🗺️ Orientation :" description="Le moyen le plus rapide de paraître compétent lors d'un entretien en rédaction réglementaire est de nommer la directive qui régit chaque document. Cette connaissance est accessible à tous, et pourtant la plupart des candidats ne prennent pas la peine de l'apprendre" />
Le CTD, et pourquoi chaque document a un numéro de module
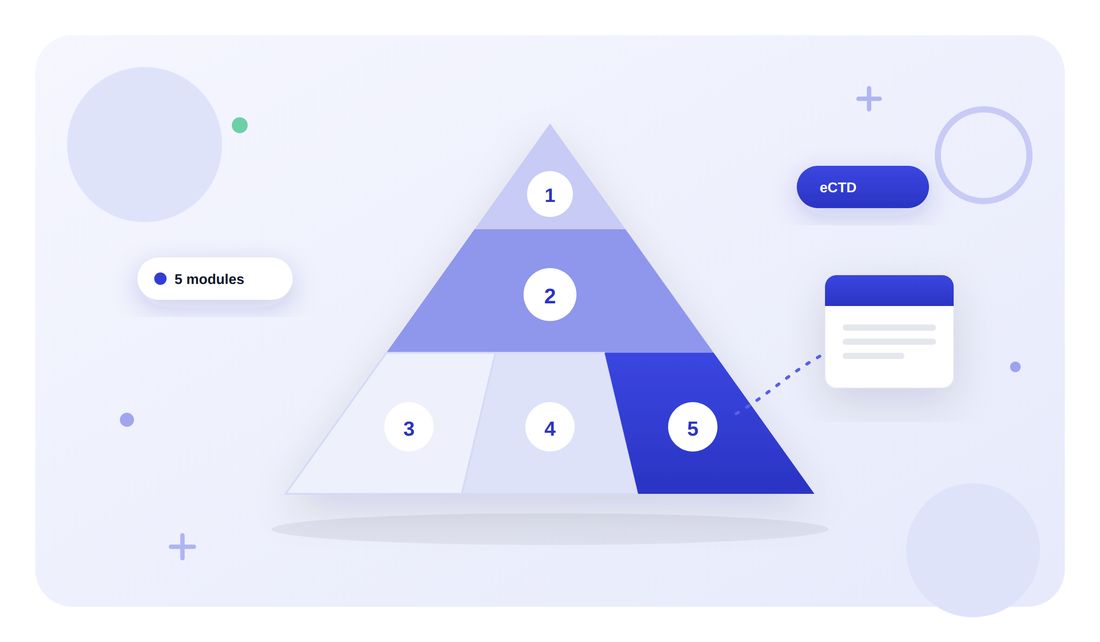
Les demandes d'autorisation de mise sur le marché sont organisées sous la forme d'un Document Technique Commun (CTD), défini par l' ICH M4. Tout ce que vous rédigez s'intègre dans l'un de ses cinq modules, et les discussions réglementaires se font par numéros de modules plutôt que par noms de documents.
Module 1, informations administratives et de prescription. Spécifique à chaque région, et techniquement non intégré au CTD proprement dit.
Module 2, les résumés. C'est là que se déroule l'essentiel de la rédaction réglementaire de haut niveau. Il contient le résumé global de la qualité, l'aperçu non clinique et, le plus important pour les rédacteurs cliniques, l'Aperçu Clinique au point 2.5 et le Résumé Clinique au point 2.7.
Module 3, qualité. Chimie, fabrication et contrôles.
Module 4, rapports d'études non cliniques.
Module 5, rapports d'études cliniques. C'est ici que se trouvent les rapports d'essais individuels.
La distinction la plus importante en pratique est celle entre le Module 5 et le Module 2. Un rapport d'étude clinique décrit un seul essai. L'Aperçu Clinique au point 2.5 présente l'argumentation globale du produit à travers l'ensemble des essais, tandis que le Résumé Clinique au point 2.7 rassemble les preuves, le point 2.7.3 couvrant l'efficacité, le point 2.7.4 la sécurité, et le point 2.7.6 regroupant les synopsis des études individuelles. Leurs exigences de contenu proviennent de l' ICH M4E, et non de l'ICH E3.
Le format électronique de l'ensemble est l'eCTD. La FDA le décrit comme le format standard pour les soumissions au CDER et au CBER, et il est requis pour les demandes de nouveaux médicaments, les demandes abrégées, les demandes de licence de produits biologiques et les demandes de nouveaux médicaments expérimentaux commerciaux. La version 4.0 est prise en charge depuis septembre 2024.
Les documents que vous rédigerez concrètement
Voici la cartographie. Chacune de ces directives est gratuite et accessible à tous ; lire celle qui régit votre prochain document est l'investissement d'une heure le plus précieux que vous puissiez faire.
Document | De quoi s'agit-il | Régit par |
Protocole d'essai clinique | Le plan d'un essai : méthodologie, population, traitements, critères d'évaluation, statistiques | ICH E6(R3), Annexe 1, Appendice B |
Brochure de l'investigateur | Tout ce qui est connu sur le produit, compilé pour les personnes qui mènent l'essai | ICH E6(R3), Annexe 1, Appendice A |
Formulaire de consentement éclairé | Ce qui est expliqué à un participant avant qu'il n'accepte de participer | Section 2.8 de l'ICH E6(R3), et aux États-Unis 21 CFR 50.25 |
Rapport d'étude clinique | Le compte rendu complet d'un essai terminé, structuré en seize sections | |
Aperçu clinique (2.5) et Résumé clinique (2.7) | L'argumentation globale et la synthèse des preuves d'un produit dans une demande de mise sur le marché | |
Résumé des résultats en langage clair | Un résumé vulgarisé des résultats de l'essai, obligatoire au sein de l'UE | Règlement UE 536/2014 Article 37, avec les bonnes pratiques pour les résumés en langage clair |
Rapport périodique d'évaluation des bénéfices et des risques | Rapport de sécurité continu pour un produit commercialisé | |
Rapport d'actualisation de la sécurité du développement | Rapport de sécurité annuel pour un produit encore en phase de développement | |
Rapport d'évaluation clinique | Le dossier de preuves cliniques pour un dispositif médical en Europe | Règlement UE MDR 2017/745, Article 61 et Annexe XIV, avec le MEDDEV 2.7/1 révision 4 comme modèle de travail |
Documents d'information et dossiers de réunion | Matériel préparé pour une réunion avec une agence réglementaire ou un comité consultatif | Aucune directive unique. Spécifique à la procédure, défini par l'agence et le type de réunion |
Trois de ces documents méritent une attention particulière. Le résumé en langage clair est le document le plus sous-estimé du domaine : l'UE en exige un dans les douze mois suivant la fin d'un essai (six mois pour les essais pédiatriques), et les lignes directrices fixent un objectif de lisibilité adapté à des lecteurs d'environ 12 ans et plus. En rédiger un correctement est un véritable défi dont les compétences sont transférables à tous les autres documents.
Les documents d'information (briefing documents) sont l'exception qui confirme la règle : aucune directive ICH ne les régit, leur structure provient donc directement de l'agence, de la procédure et des précédents. Il en va de même pour les plans d'investigation pédiatrique et les demandes de désignation de médicament orphelin, qui sont régis par des réglementations régionales plutôt que par l'ICH.
<ProTip title="🔗 Traçabilité :" description="Chaque chiffre que vous écrivez doit pouvoir être relié à un document source en une seule étape. Si vous ne pouvez pas dire de quel tableau ou rapport provient une donnée, vous ne savez pas encore si elle est correcte" />
En quoi la rédaction réglementaire diffère-t-elle de la communication médicale ?
On choisit souvent entre ces deux voies sans réellement comprendre à quel point le quotidien y est différent.
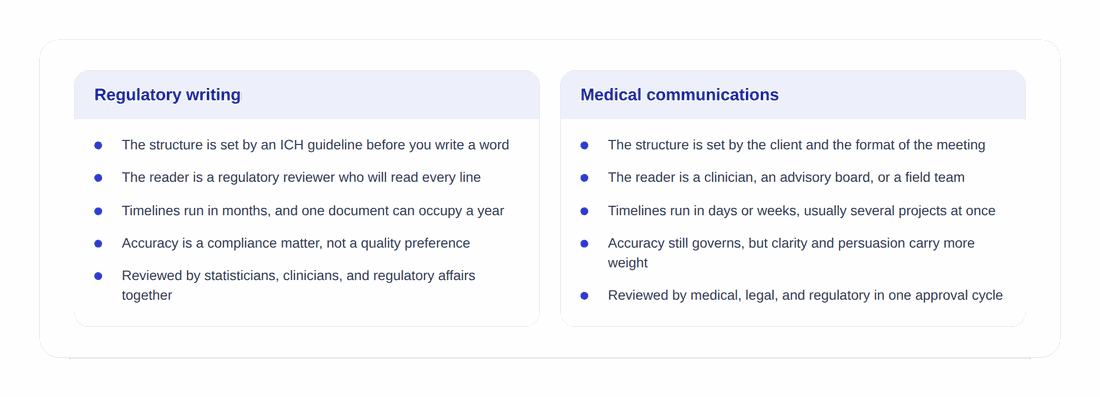
En rédaction réglementaire, la structure est définie par une directive officielle avant même d'écrire le premier mot, le lecteur est un évaluateur qui lira chaque ligne, les délais se mesurent en mois et un seul document peut vous occuper une année entière. La précision est une question de conformité réglementaire plutôt qu'une préférence de qualité, et la révision se fait en présence des statisticiens, des cliniciens et des affaires réglementaires réunis dans la même pièce.
En communication médicale, la structure est définie par le client et le format de la réunion, le lecteur est un clinicien, un comité consultatif ou une équipe de terrain, les délais se mesurent en jours ou en semaines avec plusieurs projets menés de front, et la clarté ainsi que la force de persuasion sont tout aussi cruciales que l'exactitude. Enfin, la révision passe par un cycle d'approbation médicale, légale et réglementaire unique.
L'un n'est pas plus difficile que l'autre ; ils correspondent simplement à des tempéraments différents. La rédaction réglementaire récompense la patience, la précision et le respect des procédures. La communication médicale valorise la rapidité, la polyvalence et l'aisance face à l'imprévu.
Ce qui a changé en 2025
La plupart des guides publiés sur le sujet sont antérieurs aux changements suivants, qu'il est essentiel de connaître si vous étudiez des ressources plus anciennes.
L'ICH E6(R3) a franchi l'étape 4 le 6 janvier 2025. Il s'agit de la version actuelle des Bonnes Pratiques Cliniques. Elle restructure considérablement la directive, déplaçant les exigences de contenu du protocole et de la brochure de l'investigateur dans les appendices de l'Annexe 1. Tout cours ou article désignant la version E6(R2) comme étant en vigueur est désormais obsolète.
La directive SPIRIT 2025 a été publiée en avril 2025, apparaissant simultanément dans Nature Medicine, The Lancet, JAMA et BMJ. Elle met à jour la liste de contrôle pour la rédaction des protocoles d'essais et constitue désormais la référence utilisée par la plupart des revues et de nombreux promoteurs, en complément des exigences réglementaires.
L'eCTD v4.0 est pris en charge par la FDA depuis septembre 2024. Il s'agit d'un changement de format de soumission et non de rédaction, mais il influence la manière dont les documents sont assemblés et versionnés, ce qui représente un enjeu quotidien de taille pour le rédacteur.
Comment fonctionne concrètement le cycle de révision

Un document réglementaire n'est pas simplement rédigé puis approuvé. Il suit un processus itératif, souvent répété plusieurs fois, et c'est précisément dans cette boucle que les nouveaux rédacteurs perdent le plus de temps.
Un cycle typique se déroule ainsi : un modèle ou plan validé avec l'équipe, un premier projet partagé avec un groupe de révision défini, des commentaires recueillis dans un délai précis, une réunion de résolution pour trancher les commentaires contradictoires, un projet révisé, un contrôle qualité rigoureux par rapport aux documents sources, et enfin la signature finale. Pour les documents plus volumineux, la phase intermédiaire de cette séquence est répétée deux à trois fois.
Deux habitudes distinguent les professionnels qui gèrent au mieux cette étape. La première consiste à ne jamais accepter une modification que vous ne comprenez pas. Si un clinicien demande un changement qui contredit une remarque précédente d'un statisticien, la solution réside dans la discussion, et non dans une formulation de compromis qui ne satisfera personne. La seconde est la discipline des versions. Savoir exactement sur quelle version d'un projet un commentaire a été fait, et être capable de le prouver, évite l'écueil le plus fréquent des longs cycles de révision : voir une correction annulée par inadvertance deux versions plus tard.
<ProTip title="📑 Gestion des versions :" description="Tenez un court journal des décisions en parallèle du document pour noter ce qui a été modifié, pourquoi, et à la demande de qui. Cela ne prend que quelques minutes par cycle et permet de répondre instantanément aux questions qui surgissent inévitablement trois mois plus tard" />
Comment débuter dans la rédaction réglementaire
La porte d'entrée la plus fiable reste les entreprises de recherche sous contrat (CRO), car elles gèrent simultanément les documents de nombreux promoteurs et forment donc leurs collaborateurs de manière très structurée. Les postes directement chez le promoteur constituent généralement une deuxième étape de carrière. Le travail en freelance existe, mais s'avère difficile au début, car les clients recherchent avant tout une expertise pointue en matière de conformité, ce qu'un rédacteur débutant est encore en train d'acquérir.
Avant même d'être recruté, vous pouvez déjà vous former par la lecture. Lisez attentivement l' ICH E3 et l'E6(R3) d'un bout à l'autre. Rédigez ensuite un faux synopsis d'un essai publié en utilisant la structure de la section E3, qui est publique, ainsi que les données de l'article scientifique. Ce simple exemple concret aura bien plus de valeur que n'importe quel certificat, car il prouve votre capacité à travailler en respectant scrupuleusement un cahier des charges. En complément, le guide de l'AMWA sur la rédaction réglementaire offre un excellent aperçu gratuit de cette carrière.
<ProTip title="🧰 Boîte à outils :" description="Maîtrisez parfaitement les styles avancés, les renvois et le suivi des modifications de votre traitement de texte avant votre premier poste. Les rédacteurs réglementaires passent plus de temps à utiliser ces fonctionnalités qu'aucun autre outil" />
La directive est votre fiche de poste
S'il y a une idée essentielle à retenir, c'est que la rédaction réglementaire n'est pas une spécialité mystérieuse réservée aux initiés. Les cahiers des charges sont publiés, gratuits et accessibles. Ce qui distingue un rédacteur réglementaire compétent d'un débutant, ce n'est pas l'accès à des modèles secrets, mais le fait d'avoir lu la directive concernée assez récemment pour savoir ce qu'elle exige réellement, plutôt que de se fier aux suppositions de chacun.
<CTA title="Apportez de la rigueur à vos longs projets techniques" description="Structurez, rédigez et vérifiez des documents complexes sans jamais perdre la cohérence entre les sections" buttonLabel="Essayer Jenni gratuitement" link="https://app.jenni.ai/register" />
Commencez par le type de document que l'on vous confiera très probablement en premier : un résumé de protocole, un formulaire de consentement ou un résumé vulgarisé. Lisez sa directive de référence, rédigez-le, puis faites-le relire par un professionnel du secteur. La discipline fondamentale — à savoir décrire les méthodes avec précision, maintenir un ton formel constant et être capable de justifier la source de chaque affirmation — reste rigoureusement la même partout dans ce domaine.