Par
Nathan Auyeung
—
Comment rédiger un rapport d'étude clinique (Structure ICH E3)

Nathan Auyeung
Expert-comptable senior chez EY
Diplômé avec une Licence en Comptabilité, suivi d'un Diplôme de Postgraduate en Comptabilité
Si vous recherchez des conseils sur la rédaction d'un rapport d'étude clinique, vous obtiendrez principalement des sources primaires : la directive ICH E3 elle-même, le même document dupliqué sur les sites de la FDA et de l'EMA, et une poignée de pages de prestataires qui disent d'« appliquer la directive ICH E3 » sans pour autant vous expliquer ce que cela signifie en pratique.
Cet article couvre donc l'aspect pratique. La structure complète en seize sections avec ce qui doit figurer dans chacune d'elles, la place du rapport au sein d'une soumission, l'ordre dans lequel les rédacteurs expérimentés travaillent réellement, et les parties de l'E3 largement traitées comme des règles alors que la directive elle-même affirme le contraire.
<CTA title="Gardez vos longs documents techniques cohérents" description="Jenni vous aide à rédiger et à structurer des écrits complexes tout en maintenant une terminologie stable à travers toutes les sections" buttonLabel="Essayer Jenni gratuitement" link="https://app.jenni.ai/register" />
Qu'est-ce qu'un rapport d'étude clinique ?
Un rapport d'étude clinique (ou CSR, pour Clinical Study Report) est le compte rendu écrit complet d'un seul essai clinique : ce qui était prévu, ce qui a été fait, ce qui a été trouvé et ce que cela signifie. Sa structure provient de la directive ICH E3, Structure et contenu des rapports d'études cliniques, qui a atteint l'étape 4 en novembre 1995 et a été adoptée par la FDA comme guide en juillet 1996. Il n'y a pas d'addendum. Il existe un document de Questions et Réponses datant de 2012, et il a bien plus d'importance que la plupart des gens ne le pensent, comme l'expliquent les sections suivantes.
Où il se situe. Dans un dossier de demande de mise sur le marché construit selon le Document Technique Commun (CTD), les rapports d'études cliniques individuels se trouvent dans le Module 5. Leurs synopsis sont rassemblés dans la section 2.7.6 du Résumé clinique, tandis que l'argumentaire général concernant le produit est présenté dans la Vue d'ensemble clinique en 2.5 et le Résumé clinique en 2.7. Ces documents de synthèse sont rédigés séparément, conformément à la directive ICH M4E, et ne constituent pas le CSR. Les nouveaux rédacteurs réglementaires confondent constamment les deux.
Un CSR complet pour un essai de phase 3 compte généralement quelques centaines de pages de texte principal avant les annexes. Les annexes elles-mêmes peuvent s'élever à des milliers de pages.
<ProTip title="📍 Maîtrisez votre module :" description="Avant votre premier CSR, apprenez où se situe chaque document clinique dans le CTD. La moitié de la confusion des nouveaux rédacteurs ne vient pas de l'écriture elle-même, mais du fait de ne pas savoir dans quel document ils se trouvent" />
Les seize sections d'un CSR
C'est la colonne vertébrale. Les titres des sections ci-dessous sont ceux utilisés par l'ICH E3.
# | Section | Ce qu'elle doit contenir |
1 | Page de titre | Titre de l'étude, produit, indication, numéro de protocole, phase, promoteur, dates de première et de dernière inclusion, et le médecin responsable |
2 | Synopsis | Un court résumé autonome de l'ensemble de l'étude, contenant des résultats chiffrés plutôt qu'une simple description |
3 | Table des matières | Sommaire du rapport individuel, y compris l'emplacement des annexes et des tableaux |
4 | Liste des abréviations et définition des termes | Chaque abréviation et terme spécialisé utilisé dans le rapport |
5 | Éthique | Examen par le comité d'éthique, conformité de l'étude à la Déclaration d'Helsinki et aux BPC, et modalités d'obtention du consentement |
6 | Investigateurs et structure administrative de l'étude | Qui a mené l'étude, sur quels sites, ainsi que les comités, laboratoires et prestataires impliqués |
7 | Introduction | Un bref exposé de la justification, situant cet essai dans le programme de développement |
8 | Objectifs de l'étude | Les objectifs principaux et secondaires, tels que formulés dans le protocole |
9 | Plan d'investigation | La section de planification la plus importante : méthodologie, population, traitements, insu, critères d'évaluation, assurance qualité des données, statistiques prévues et modifications apportées en cours de route |
10 | Patients de l'étude | Devenir des patients, et déviations au protocole (les plus importantes étant identifiées séparément) |
11 | Évaluation de l'efficacité | Populations d'analyse, caractéristiques initiales, observance et résultats d'efficacité avec leur traitement statistique |
12 | Évaluation de la tolérance | Durée de l'exposition, événements indésirables, décès et autres événements graves avec observations cliniques narratives, données de laboratoire et signes vitaux |
13 | Discussion et conclusions générales | Signification des résultats, balance bénéfice/risque et conclusions étayées par les données |
14 | Tableaux, figures et graphiques cités mais non inclus dans le texte | Les tableaux démographiques, d'efficacité et de tolérance auxquels le récit fait référence |
161 | Liste des références bibliographiques | Publications citées dans le rapport |
16 | Annexes | Informations sur l'étude, listes de données patients, cahiers d'observation (CRF) et listes de données individuelles des patients |
La section 16 comprend quatre groupes essentiels à connaître. 16.1 Informations sur l'étude contient le protocole et ses amendements, un modèle de cahier d'observation, les détails du comité d'éthique et le modèle de formulaire de consentement, les coordonnées et CV courts des investigateurs, les codes de randomisation, ainsi que la documentation des méthodes statistiques. 16.2 Listes de données patients regroupe les sorties d'étude, les déviations, les exclusions de l'analyse, les données démographiques, l'observance, les réponses d'efficacité, les événements indésirables et les examens de laboratoire. La section 16.3 contient les cahiers d'observation pour les décès, les autres événements graves et les retraits d'étude dus à des événements indésirables. La section 16.4 contient les fiches de données individuelles des patients.
Les sections qui demandent le plus de travail
Trois sections représentent la majeure partie du temps de rédaction, et toutes trois sont profondément subdivisées.
Section 9, le plan d'investigation. C'est ici que l'essai est entièrement décrit : la méthodologie et le raisonnement derrière le choix du contrôle, les critères d'inclusion et d'exclusion, les traitements administrés et le mode d'attribution aux patients, l'insu, les traitements antérieurs et concomitants, l'observance thérapeutique, les variables d'efficacité et de tolérance (et leur pertinence), l'assurance qualité des données, les méthodes statistiques prévues et la détermination de la taille de l'échantillon. Elle se termine par toutes les modifications apportées au déroulement de l'étude ou aux analyses prévues, une sous-section que les évaluateurs lisent avec une attention particulière.
Section 11, l'évaluation de l'efficacité. Les populations d'analyse d'abord, puis les données démographiques et les caractéristiques initiales, suivies de l'observance, et enfin les résultats. La sous-section sur les questions statistiques est la plus exigeante : ajustements pour les covariables, gestion des abandons et des données manquantes, analyses intermédiaires, effets multicentriques, multiplicité, tests d'équivalence dans les études contrôlées par un comparateur actif, et analyses de sous-groupes. Chacun de ces points possède une formulation standard de rédaction, et une mauvaise manière de faire qui ne manquera pas de susciter des questions.
Section 12, l'évaluation de la tolérance. Durée de l'exposition, puis résumé, présentation, analyse et liste par patient des événements indésirables. Ensuite, les décès, les autres événements indésirables graves et autres événements indésirables significatifs, chacun accompagné de listes, de récits cliniques et de discussions. Enfin, les évaluations biologiques paramètre par paramètre, suivies des signes vitaux, des examens physiques et des conclusions sur la sécurité.
<ProTip title="🧷 Vérification croisée :" description="Rédigez les récits de sécurité avant le résumé de tolérance plutôt qu'après. Les récits mettent en lumière des incohérences dans les données sous-jacentes qu'un résumé rédigé en premier masquerait involontairement" />
Le synopsis
La section 2 est courte mais d'une importance disproportionnée car, pour beaucoup de lecteurs, c'est la seule partie qu'ils liront entièrement. L'ICH E3 recommande un synopsis bref, généralement limité à trois pages, et précise explicitement qu'il doit inclure des données chiffrées pour illustrer les résultats plutôt que du simple texte accompagné de valeurs p. La directive fournit un format type couvrant le promoteur et le produit, le titre, l'investigateur et le centre, la période et la phase de l'étude, les objectifs, la méthodologie, le nombre de patients, le diagnostic et les principaux critères d'inclusion, les produits testés et de référence avec les doses et la durée, les critères d'évaluation, les méthodes statistiques, un résumé des résultats et les conclusions.
C'est pour cette limite de trois pages que le document Questions et Réponses se révèle précieux. Il confirme que l'ICH M4E prolonge cette limite jusqu'à dix pages pour les études plus complexes et d'importance capitale. Si l'on vous a dit que trois pages constituaient un plafond absolu pour le synopsis d'un essai pivot, sachez que ce n'est pas ce que dit la directive.
Comment le rédiger concrètement
La séquence ci-dessous est celle adoptée par les rédacteurs chevronnés, et elle ne suit pas l'ordre final du document.
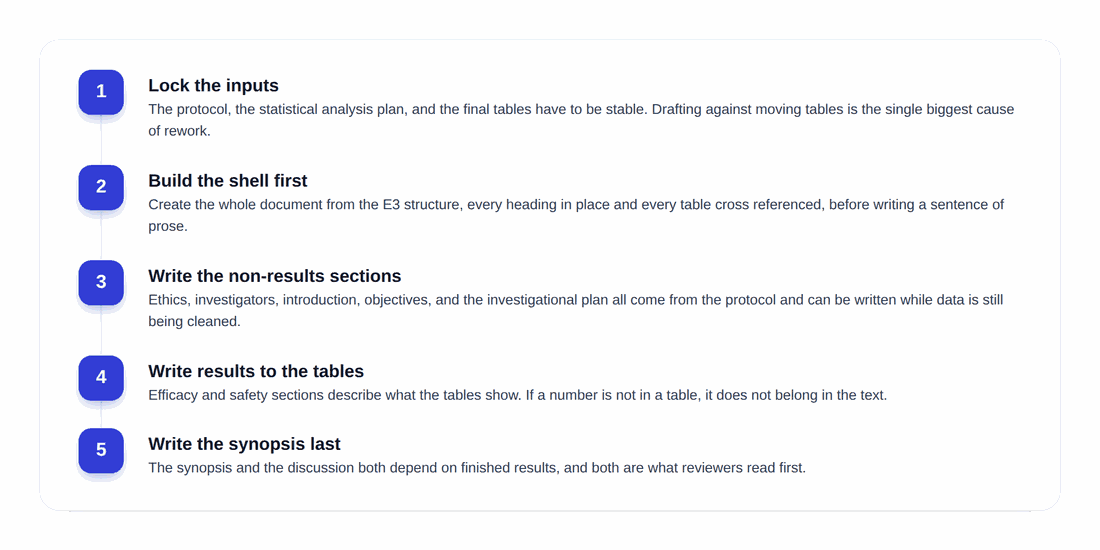
Figez les intrants. Le protocole, le plan d'analyse statistique et les tableaux finaux doivent être stables avant de commencer la rédaction. Rédiger le texte de l'efficacité sur la base de tableaux qui sont encore en cours de révision est la principale source de perte de temps dans ce domaine.
Construisez d'abord la structure. Créez l'intégralité du document à partir de la structure E3 avec chaque titre en place, chaque référence croisée de tableau préparée et la liste des abréviations amorcée. Une structure vide mais complète rend le travail restant visible et évite d'oublier des sections.
Rédigez tôt les sections sans résultats. L'éthique, les investigateurs, l'introduction, les objectifs et la majeure partie du plan d'investigation découlent directement du protocole. Tout cela peut être rédigé pendant que la base de données est en cours de nettoyage, ce qui permet d'exploiter intelligemment ce temps d'attente.
Rédigez les résultats en vous basant sur les tableaux. Les sections 11 et 12 décrivent ce que montrent les tableaux. Elles n'introduisent pas de nouvelles analyses et ne contiennent aucun chiffre qui ne figure pas déjà dans un tableau. Si vous vous surprenez à faire un calcul, arrêtez-vous et demandez le tableau correspondant au statisticien.
Rédigez le synopsis et la discussion en dernier. Ces deux parties dépendent des résultats finalisés et sont lues en premier. Il convient de garder cette inversion à l'esprit lors de la planification de votre calendrier, car les sections soumises à la plus forte contrainte de temps sont aussi celles qui recevront le plus d'attention de la part des lecteurs.
Ce que l'ICH E3 autorise alors que l'on croit cela interdit
Il s'agit de l'élément le plus utile du document de Questions et Réponses de 2012, et il est presque totalement absent des guides gratuits disponibles en ligne.
L'E3 est une directive, pas un modèle figé. Le Q&A indique clairement que l'E3 n'est pas un ensemble d'exigences rigides et que son utilisation implique une certaine flexibilité. Les sections peuvent être réorganisées, celles qui ne sont pas pertinentes pour une étude spécifique peuvent être omises, et d'autres peuvent être ajoutées. Les équipes qui traitent la structure numérotée comme immuable produisent sans raison des rapports avec des titres vides et des agencements maladroits.
La limite de pages du synopsis n'est pas absolue. Comme mentionné plus haut, la directive M4E l'étend pour les études complexes.
Les annexes ne sont pas une copie conforme du dossier permanent de l'essai (TMF). L'E3 est antérieure aux exigences actuelles concernant le contenu du TMF, et dupliquer ce contenu dans la section 16 est une habitude courante et coûteuse. Limitez-vous à ce dont un évaluateur a réellement besoin pour analyser ce rapport.
Les types de données non mentionnés par l'E3 ont tout de même leur place. La pharmacocinétique, les biomarqueurs et les résultats rapportés par les patients (PRO) n'étaient pas envisagés de la même manière en 1995. Il est tout à fait acceptable d'intégrer des rapports autonomes à côté du CSR dans la soumission.
Le Q&A tranche également deux débats récurrents : comment distinguer une déviation importante au protocole d'une déviation mineure dans la section 10.2, et comment éviter de comptabiliser deux fois un patient qui apparaît à la fois dans la liste des décès et dans celle des autres événements indésirables graves.
<ProTip title="📖 Lisez le Q&A :" description="Le document de Questions et Réponses de 2012 ne compte que sept questions et se lit en quinze minutes. Il résoudra plus de débats internes que n'importe quel guide de style de votre entreprise" />
Rapports abrégés et études interrompues
Presque aucun contenu grand public ne traite de ce sujet, alors que l'E3 l'aborde de manière explicite.
Un rapport abrégé, utilisant des données résumées ou amputé de certaines sections, peut être acceptable pour les études non contrôlées, les études non conçues pour démontrer l'efficacité, les études gravement biaisées ou interrompues, et les études contrôlées portant sur des indications sans rapport avec la revendication thérapeutique. Cependant, une étude de tolérance contrôlée doit toujours faire l'objet d'un rapport complet.
Deux conditions s'appliquent. Une description complète des aspects de sécurité doit être incluse dans tous les cas. De plus, le rapport abrégé doit contenir suffisamment de détails sur la méthodologie et les résultats pour que l'autorité réglementaire puisse décider si elle souhaite obtenir la version complète. C'est cette seconde condition que les gens sous-estiment souvent : un rapport abrégé trop succinct générera simplement, quelques mois plus tard, une demande pour le rapport complet.
<ProTip title="📉 Définissez le cadre tôt :" description="Si une étude a été interrompue, convenez du contenu abrégé avec les affaires réglementaires avant la rédaction plutôt qu'après. Réécrire un rapport abrégé pour en faire un rapport complet est bien plus coûteux que de rédiger le rapport complet dès le départ" />
Avant de faire circuler le projet de document
Effectuez vous-même ces six vérifications avant que le document ne parvienne aux relecteurs. Chacune d'elles permet de corriger une erreur qui s'avérerait coûteuse à rectifier plus tard.
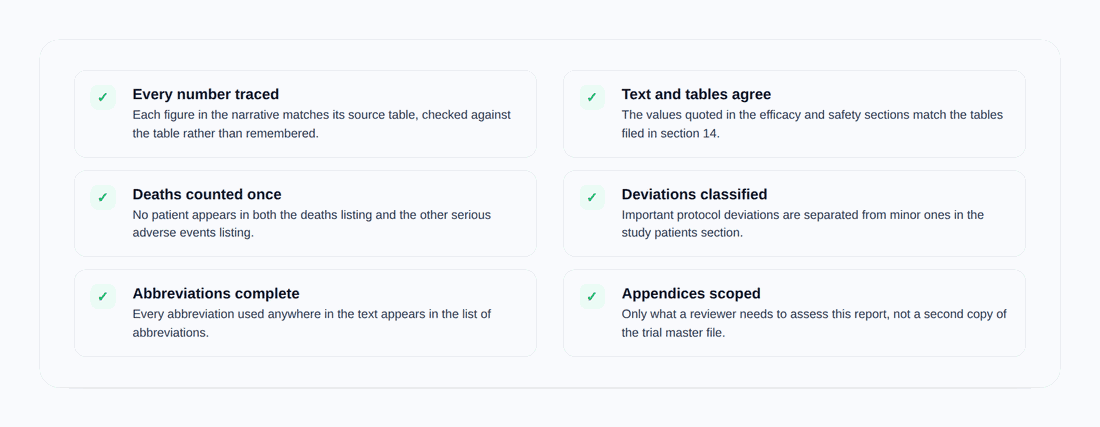
Dans le texte : confirmez que chaque chiffre du récit correspond exactement à son tableau source et non à vos souvenirs ; que les valeurs des sections 11 et 12 concordent avec les tableaux de la section 14 ; qu'aucun patient n'est comptabilisé à la fois dans la liste des décès et dans celle des autres événements indésirables graves ; que les déviations importantes au protocole sont bien séparées des déviations mineures ; que chaque abréviation utilisée apparaît dans la section 4 ; et que les annexes ne contiennent que ce dont l'évaluateur a besoin pour ce rapport.
La bonne habitude à prendre est de vérifier plutôt que de faire confiance. Un CSR passe entre de nombreuses mains, et les erreurs qui subsistent jusqu'à la soumission sont presque toujours des chiffres que quelqu'un a recopiés sans retourner vérifier le tableau d'origine.
La structure est la partie la plus facile
Apprendre les seize sections prend un après-midi. Ce qui prend des années, c'est le jugement professionnel : savoir de quel niveau de détail un évaluateur a besoin dans la sous-section sur les questions statistiques, comment décrire une déviation au protocole sans la minimiser ni l'exagérer, et comment rédiger une discussion honnête face à un résultat mitigé sans pour autant compromettre l'ensemble d'un programme. La structure est publique et accessible. Le jugement, lui, s'acquiert par la pratique sous la supervision de pairs.
<CTA title="Rédigez des documents complexes avec moins d'imprécisions" description="Maintenez une terminologie, une structure et des sources cohérentes tout au long d'un long document technique" buttonLabel="Essayer Jenni gratuitement" link="https://app.jenni.ai/register" />
Si vous débutez, lisez l'E3 en entier une fois, puis lisez les Questions et Réponses, et enfin lisez le synopsis d'un CSR publié par une entreprise qui les rend accessibles. Ces trois lectures vous en apprendront plus que n'importe quel résumé, y compris celui-ci. La discipline de rédaction sous-jacente, qui consiste à décrire des méthodes de manière précise et à maintenir un style formel et cohérent tout au long d'un document volumineux, est la même compétence qui régit tout écrit technique de haut niveau.