
监管医学撰写(Regulatory medical writing)在绝大多数地方都被描述为一种职业,却鲜有地方将其描述为一套交付成果。你可能阅读了三篇长篇关于该角色的指南,但仍然不知道自己需要撰写哪些文档,或者哪项指南会告诉你如何构建每个文档的结构。
本文将解决这一问题。以下是逐个文档的对照图,包含主导指南及每个项目的链接,此外还介绍了申报结构的运作方式、2025年的实质性变化以及评审周期的实际运行流程。
<CTA title="撰写技术文档,减少遗留问题" description="Jenni 帮助您构建长文档结构,并保持各章节术语的一致性" buttonLabel="免费试用 Jenni" link="https://cn.app.jenni.ai/register" />
什么是监管医学撰写
监管医学撰写是指撰写递交给药品或医疗器械监管机构(如 FDA、EMA、MHRA、PMDA 及其对应机构)的文档。它贯穿于产品的整个生命周期,从首次给药前撰写的首个临床试验方案,到上市申请,再到产品上市期间定期提交的安全报告。
该工作有两个定义性特征。首先,其结构在您开始撰写之前就已经确定,并由公开且免费阅读的指南所规定。其次,读者是监管评审员,他们在专业上有义务发现任何不一致之处。这种结合使得这项工作与其说是关于文采,不如说是关于准确性、可追溯性以及了解哪本规则手册适用于您面前的文档。
<ProTip title="🗺️ 方向导航:" description="在监管医学撰写面试中,展现专业能力最快的方法就是说出主导每个文档的指南名称。这些知识是免费公开的,而大多数候选人并没有花心思去了解。" />
CTD 以及为什么每个文档都有模块编号
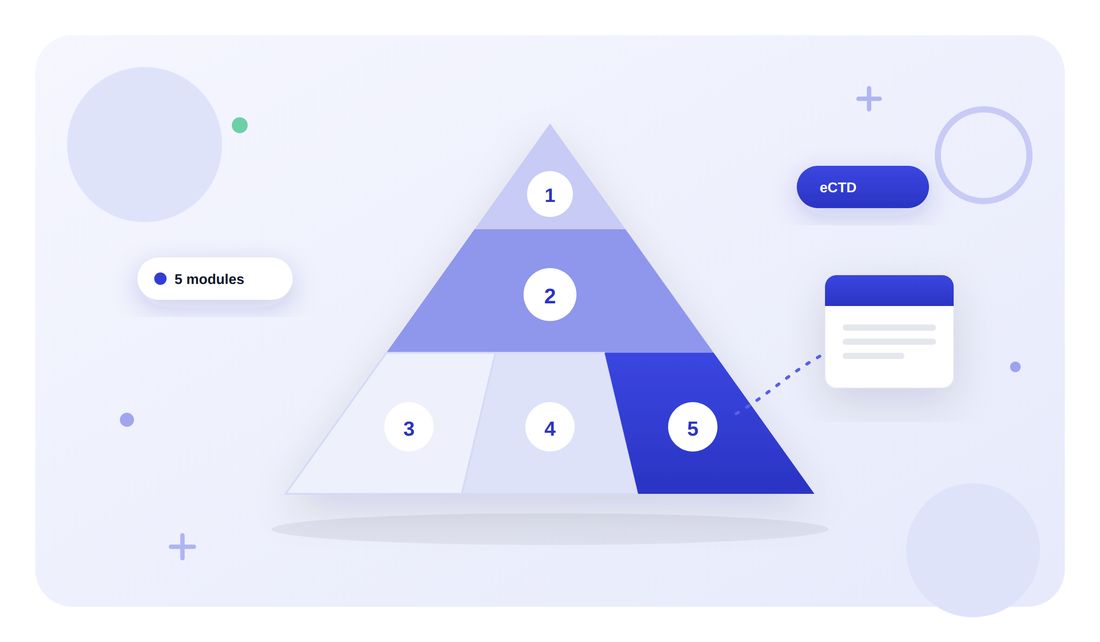
上市申请被组织为通用技术文档(Common Technical Document),由 ICH M4 定义。您撰写的所有内容都会归入其五个模块中的某个位置,而监管沟通也是通过模块编号而不是文档名称来进行的。
模块 1:行政信息和处方信息。 针对特定地区,严格来说不属于 CTD 本身。
模块 2:总结。 这是大多数资深监管撰写工作发生的地方。它包含质量总体总结、非临床概述,以及对临床撰写者来说最重要的 2.5 章节的临床概述 和 2.7 章节的临床总结。
模块 3:质量。 化学、制造和控制(CMC)。
模块 4:非临床研究报告。
模块 5:临床研究报告。 单个试验报告存放在此处。
在实践中,最关键的区别在于模块 5 和模块 2 之间。临床研究报告描述的是单个试验。而 2.5 章节的临床概述则针对产品在所有试验中的表现提出论证,2.7 章节的临床总结则汇集了相关证据,其中 2.7.3 涵盖疗效,2.7.4 涵盖安全性,2.7.6 收集了单个研究的摘要。它们的内容要求来自 ICH M4E,而不是 ICH E3。
所有这些内容的电子格式是 eCTD。FDA 将其描述为向 CDER 和 CBER 递交申报的标准格式,新药申请(NDA)、简略新药申请(ANDA)、生物制品许可申请(BLA)和商业性研究用新药申请(IND)均要求使用该格式。自 2024 年 9 月起已支持 4.0 版本。
您实际会撰写的文档
以下是对照图。其中的每一项指南均可免费阅读,阅读主导您下一份文档的指南是您最值得投入时间的事情。
文档 | 定义 | 主导指南 |
临床试验方案(Protocol) | 试验计划:设计、受试人群、治疗方案、终点、统计学 | ICH E6(R3) 附件 1 附录 B |
研究者手册(IB) | 为开展试验的人员汇编的有关该产品的所有已知信息 | ICH E6(R3) 附件 1 附录 A |
知情同意书(ICF) | 在受试者同意参与试验之前向其告知的内容 | ICH E6(R3) 第 2.8 节,在美国为 21 CFR 50.25 |
临床研究报告(CSR) | 对已完成的单一试验的完整叙述,分为十六个部分 | |
临床概述(2.5)和临床总结(2.7) | 上市申请中产品层面的论证和证据汇编 | |
通俗语言结果摘要(PLSR) | 面向非专业人士的试验结果摘要,欧盟要求提供 | 欧盟法规 536/2014 第 37 条,以及 Good Lay Summary Practice 指南 |
定期益处-风险评估报告(PBRER) | 已上市产品的持续安全性报告 | |
研发期间安全性更新报告(DSUR) | 处于研发阶段的产品的年度安全性报告 | |
临床评估报告(CER) | 欧洲医疗器械的临床证据档案 | 欧盟 MDR 2017/745 第 61 条和附件 XIV,以 MEDDEV 2.7/1 修订版 4 作为工作模板 |
会议资料和会议资料包 | 为监管机构会议或咨询委员会准备的材料 | 无单一指南。针对特定程序,由监管机构和会议类型决定 |
其中有三项值得特别注意。通俗语言摘要(plain language summary)是该领域最被低估的文档:欧盟要求在试验结束后的 12 个月内提供(儿科试验为 6 个月),且《优秀通俗摘要实践》(Good Lay Summary Practice)指导原则设定的可读性目标是针对大约 12 岁及以上的读者。写好这类摘要确实具有挑战性,但这种写作技能在各处都适用。
知情同意书是监管撰写与普通大众直接接触的地方。E6(R3) 要求使用简单、通俗易懂的语言,而 21 CFR 50.25 规定了 8 个基本要素和 6 个附加要素。它篇幅简短、审查严格,是一个很好的入门撰写任务。
会议资料(Briefing documents)是体现“规则之外有例外”的典型:没有 ICH 指南来规范它们,因此其结构源于监管机构、具体程序和先例。儿科临床研发计划(PIP)和罕见药资格认定申请也是如此,它们受区域法规而非 ICH 的管辖。
<ProTip title="🔗 可追溯性:" description="您写下的每个数据都应该能够一步追溯到源文档。如果您无法说出某个数据来自哪张表格或哪份报告,说明您还无法确认其是否正确。" />
监管医学撰写与医学传播(MedComms)的区别
人们在选择这两个方向时,往往不了解其日常工作有多大差异。
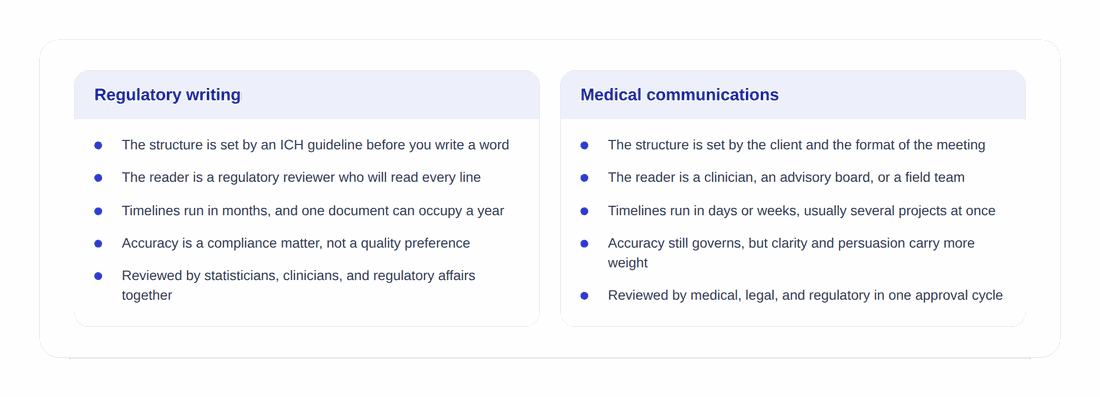
在监管撰写中,文档结构在您动笔之前就已由指南定下;读者是会仔细阅读每一行内容的评审员;时间线通常以月为单位,撰写单个文档可能会耗时一年;准确性属于合规问题,而不仅仅是质量偏好;评审则由统计学家、临床医生和注册事务人员共同在场进行。
在医学传播中,结构由客户和会议形式决定;读者是临床医生、咨询委员会或一线团队;时间线通常以天或周为单位,多个项目同时运行;除准确性外,清晰度和说服力更显重要;评审则通过单一的医学、法律和合规(MLR)审批流程进行。
两者并无难易之分,只是适合不同性格的人。监管撰写青睐耐心、精准和对程序的耐受力;医学传播则青睐速度、广度以及对模糊性的适应能力。
2025 年发生的变化
关于这一主题的大多数已发表指导原则都早于以下内容,如果您正在阅读较旧的资料,这些新变化非常值得了解。
ICH E6(R3) 于 2025 年 1 月 6 日达到第 4 阶段。 这是《药物临床试验质量管理规范》(GCP)的现行版本,对指南进行了重大重组,将试验方案和研究者手册的内容要求移至附件 1 的附录中。任何将 E6(R2) 称为现行版本的课程或文章现在都已经过时。
SPIRIT 2025 于 2025 年 4 月发布,同时发表于 Nature Medicine、The Lancet、JAMA 和 BMJ。它更新了试验方案的报告清单,是目前大多数期刊和许多申办方在遵守监管要求的同时所使用的参考标准。
自 2024 年 9 月起,FDA 已支持 eCTD v4.0。 这主要是申报格式的变化,而非写作本身的变化,但它影响了文档的组装和版本控制,而在实践中,这在很大程度上属于撰写者需要处理的问题。
评审周期实际是如何运行的

一份监管文档并不是写完后就直接获得批准。它需要经历一个循环,通常是好几次,而这个循环正是新撰写者容易耽误时间的地方。
一个典型的周期包括:与团队达成一致的框架或大纲、分发给指定评审组的第一版草案、在规定时间内反馈意见、召开意见协调会议(在会上解决相互矛盾的评审意见)、修改后的草案、对照源文档进行质量控制(QC)核对,以及最终的签字批准。对于较大型的文档,中间的这套流程会重复两到三次。
有两种习惯可以将应对自如的人与其他人区分开来。第一是绝不接受您不理解的修改意见。如果临床医生要求的修改与统计学家先前的意见相冲突,解决办法是进行沟通,而不是采用一种双方都不满意的折中措辞。第二是版本纪律。清楚地知道某条意见是针对哪一版草案提出的,并能准确指明,可以避免长期评审周期中最常见的失误——即在两个版本后,之前做出的修改又被悄无声息地撤销了。
<ProTip title="📑 版本控制:" description="在文档旁记录一份简短的决策日志,写明修改了什么、为什么修改以及是谁要求的。每轮评审只需花几分钟,却能解答三个月后必然会被问起的问题。" />
如何进入监管医学撰写领域
最可靠的切入点是合同研究组织(CRO),因为它们同时处理许多申办方的文档,因此会对员工进行系统的培训。药企内部的撰写岗位通常是第二步,而不是第一步。自由职业的监管撰写工作确实存在,但在职业初期很难开展,因为客户购买的是关于合规性的专业判断,而这恰恰是新手撰写者尚不具备的。
在获得聘用之前,您可以做的是阅读。通读 ICH E3 和 E6(R3)。然后,使用公开的 E3 章节清单以及已发表论文中的数据,模拟撰写一份已发表试验的摘要。这一个样本比任何证书都更能证明您的能力,因为它展示了您在规范要求内工作的能力。此外,AMWA 监管撰写指南 也是一份不错的免费职业概述。
<ProTip title="🧰 工具箱:" description="在入职第一份工作之前,熟练掌握文字处理软件中的高级样式、交叉引用和修订功能。监管医学撰写者在这些功能上花费的时间比任何其他工具都多。" />
指南就是工作职责说明书
如果说有什么观点最值得从本文中汲取,那就是:监管医学撰写并不是一门只能在行业内部学习的神秘专业。所有的规范都是公开、免费且可读的。优秀的监管撰写者与新手的区别不在于是否能获取秘密模板,而在于最近是否阅读过相关指南,从而了解其真实要求,而不是依赖大家的想当然。
<CTA title="让冗长的技术草案井然有序" description="构建、起草和检查复杂文档,保持各章节之间的一致性" buttonLabel="免费试用 Jenni" link="https://cn.app.jenni.ai/register" />
从您最可能首先接触到的文档类型开始,通常是方案摘要、知情同意书或通俗摘要。阅读其指南,撰写一份,并请从业人员为您批改。该领域的核心学科要求在任何地方都是相通的:即精确描述方法、保持一致且正式的文体,以及能够指明每项陈述背后的来源。