
搜索如何撰写临床研究报告(CSR),你得到的往往大同小异,多为最原始的资料:ICH E3 指导原则本身、FDA 和 EMA 网站上镜像的同一份文档,以及少数宣称“遵循 ICH E3”却不告诉你具体实践中意味着什么的供应商页面。
因此,本文旨在探讨其实践层面的内容。包括完整的十六个部分的结构及各部分归属、报告在申报资料中的位置、资深撰写者实际的工作顺序,以及 E3 中被广泛视为“硬性规则”而指南本身却另有说法的那些部分。
<CTA title="保持长篇技术文档的一致性" description="Jenni 帮助您起草和构建复杂的写作,同时保持各章节术语的稳定性" buttonLabel="免费试用 Jenni" link="https://cn.app.jenni.ai/register" />
什么是临床研究报告
临床研究报告(CSR)是对单项临床试验的完整书面记录:包括计划了什么、做了什么、发现了什么以及这意味着什么。其结构源自 《ICH E3:临床研究报告的结构与内容》,该指南于 1995 年 11 月达到第 4 阶段,并于 1996 年 7 月被 FDA 采纳为行业指南。该指南没有附录,但有一份 2012 年的 《问答(Q&A)文档》。正如后文所述,这份问答文档的重要性超出了大多数人的想象。
所处位置。 在基于通用技术文档(CTD)构建的上市申请中,单项临床研究报告位于模块 5(Module 5)。它们的摘要汇编在“临床概要”的 2.7.6 节,而关于产品的更高层级的论证则在 2.5 节的“临床综述”和 2.7 节的“临床概要”中进行。这些概要文件是根据 ICH M4E 单独撰写的,并不等同于 CSR。刚入门的注册撰写者经常将这两者混淆。
对于 III 期临床试验,一份完整的 CSR 在附录之前通常有数百页的正文。而附录本身则可能长达数千页。
<ProTip title="📍 明确你所在的模块:" description="在撰写你的第一份 CSR 之前,先理清每份临床文件在 CTD 中的位置。新入行的注册撰写者所面临的困惑,有一半根本与写作无关,而是因为不知道自己正处于哪份文档中。" />
CSR 的十六个部分
这是整篇报告的骨架。以下章节标题均采用 ICH E3 所使用的名称。
# | 章节 | 包含的具体内容 |
1 | 扉页 (Title Page) | 研究题目、产品、适应症、方案编号、临床分期、申办方、首例及最后一例入组日期,以及负责的医学监查员 (Responsible Medical Officer) |
2 | 摘要 (Synopsis) | 整项研究的简短独立摘要,应包含具体的数据结果,而非仅作描述性说明 |
3 | 目录 (Table of Contents) | 独立报告的目录,包括附录和表格的位置 |
4 | 缩略语和定义表 (List of Abbreviations and Definition of Terms) | 报告中使用的所有缩略语及任何专业术语 |
5 | 伦理 (Ethics) | 伦理委员会的审查情况、研究遵循《赫尔辛基宣言》和 GCP 的声明,以及知情同意书的获取过程 |
6 | 研究者及研究管理结构 (Investigators and Study Administrative Structure) | 研究的负责人、开展中心、以及涉及的委员会、实验室和供应商 |
7 | 引言 (Introduction) | 对研究背景和合理性的简要说明,阐明该试验在整个开发项目中的定位 |
8 | 研究目的 (Study Objectives) | 主要和次要目的,表述应与方案中的一致 |
9 | 研究计划 (Investigational Plan) | 篇幅最大的设计规划章节:设计、受试人群、治疗方案、盲法、终点、数据质量保证、计划的统计学方法,以及在研究执行期间所作的任何修改 |
10 | 研究患者 (Study Patients) | 患者处置情况(Disposition),以及方案偏离(单独列出重要偏离) |
11 | 有效性评价 (Efficacy Evaluation) | 分析集、基线特征、依从性,以及有效性结果及其统计学处理 |
12 | 安全性评价 (Safety Evaluation) | 暴露量(程度)、不良事件、死亡及其他严重不良事件的叙述性说明(Narratives)、实验室数据以及生命体征 |
13 | 讨论和总体结论 (Discussion and Overall Conclusions) | 结果的临床意义、获益与风险分析,以及数据支持的结论 |
14 | 正文引用但未包含在正文中的表、图、图表 (Tables, Figures and Graphs Referred to but Not Included in the Text) | 正文所述及的人口学、有效性和安全性表格 |
15 | 参考文献表 (Reference List) | 报告中引用的文献出版物 |
16 | 附录 (Appendices) | 研究信息、患者数据列表、病例报告表(CRF)以及个体患者数据列表 |
第 16 部分有四个需要记住名称的子类别。 16.1 研究信息(Study Information) 保存方案及修正案、病例报告表样张、伦理委员会信息及知情同意书样张、研究者信息及简历简表、随机化代码以及统计学方法的说明文档。16.2 患者数据列表(Patient Data Listings) 保存中止治疗、偏离、排除在分析之外的数据、人口学信息、依从性、有效性疗效反应、不良事件和实验室测定值。16.3 保存死亡、其他严重事件以及因不良事件退出者的病例报告表。16.4 保存个体患者数据列表。
核心工作量所在的章节
有三个章节占用了大部分的撰写时间,并且这三个章节都含有极细致的子章节。
第 9 章:研究计划。 这是完整描述试验的地方:设计及对照组选择的依据、入排标准、给予的治疗及患者如何分配、盲法、既往及合并用药、治疗依从性、有效性和安全性变量及其合理性、数据质量保证、计划的统计学方法以及样本量的确定。该章以研究执行或计划分析中的任何变更(Changes)结束,而这也是审评员会重点阅读的子章节。
第 11 章:有效性评价。 首先是分析集,然后是人口学和基线特征,接着是依从性,最后是结果。统计学问题子章节是要求极高的部分:协变量调整、脱落和缺失数据的处理、中期分析、多中心效应、多重性、活性对照研究中的等效性检验以及亚组分析。这些问题都有标准的描述方式,一旦写错,就会招致审评员的质询。
第 12 章:安全性评价。 暴露量(程度),然后是不良事件的总结、展示、分析和按患者列出的列表。接着是死亡、其他严重不良事件以及其他重要不良事件,每一个都配有列表、叙述性说明(Narratives)和讨论。然后是逐项参数的实验室评价,接着是生命体征和体格检查结果,最后是安全性结论。
<ProTip title="🧷 交叉核对:" description="在撰写安全性总结之前(而非之后)先撰写安全性叙述性说明。叙述性说明能够揭示底层数据中的不一致性,如果先写总结,这些不一致性往往会被掩盖过去。" />
摘要 (The Synopsis)
第 2 章篇幅虽短,但重要性极大,因为对于许多读者来说,这是他们唯一会完整阅读的部分。ICH E3 要求提供一份通常限制在三页以内的简短摘要,并明确指出,摘要中应包含用以说明结果的具体数值,而不仅是文字描述和 p 值。该指南提供了一个示例格式,涵盖申办方和产品、题目、研究者和中心、研究期间和临床分期、研究目的、方法、患者数量、诊断和主要入选标准、试验和对照产品及其剂量和给药时间、评价标准、统计学方法、结果总结以及结论。
关于这三页的限制,这时候《问答文档》就派上用场了。它确认了 ICH M4E 将这一限制放宽,对于更复杂和重要的研究,摘要篇幅可达十页。如果你曾被告知三页是关键性试验摘要的绝对上限,那并不是指南的本意。
如何实际撰写一份 CSR
以下是资深撰写者最终达成共识的撰写顺序,它并不是文档本身的目录顺序。
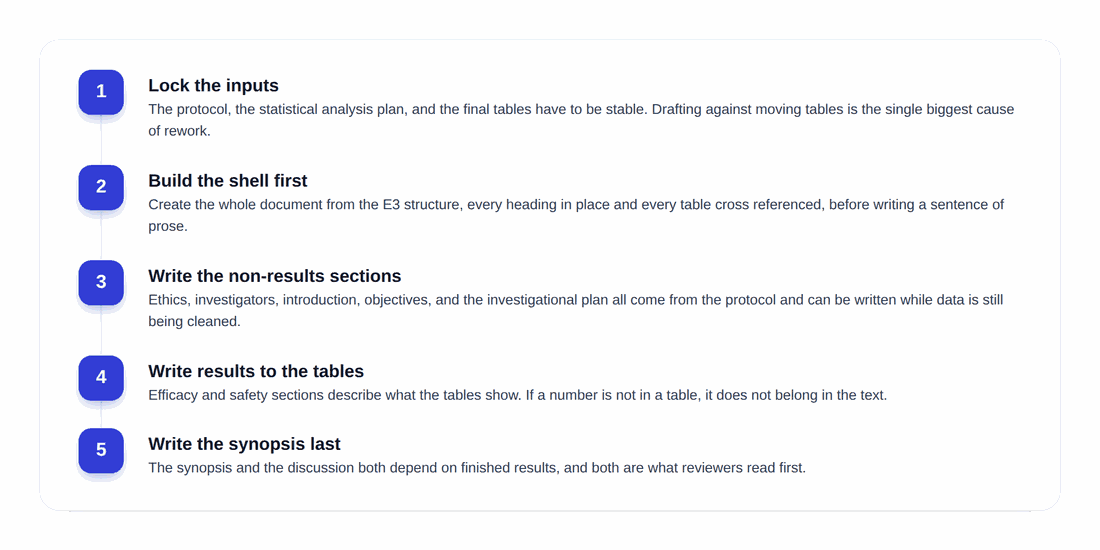
锁定输入物。 在开始起草之前,方案、统计分析计划(SAP)和最终图表(TFLs)必须保持稳定。在图表仍在不断修改和重新出图的情况下撰写有效性文本,是这项工作中最主要的无用功来源。
先搭好框架。 根据 E3 结构创建整个文档,写明每个标题、预留每个表格的交叉引用位置,并开始编制缩略语列表。一个完整的空白框架能让后续工作一目了然,并防止遗漏章节。
提前撰写非结果章节。 伦理、研究者、引言、目的以及大部分研究计划都来源于方案。这些内容都可以在数据库清理的“静止期”完成撰写,否则这段时间就会被浪费。
对照着图表写结果。 第 11 和 12 章描述的是图表所展示的内容。它们不应该引入新的分析,也不应该包含图表之外的任何数值。如果你发现自己正在进行计算,请停下来,要求统计学家生成一张表。
最后撰写摘要和讨论。 这两部分都依赖于最终确定的结果,并且都是最先被阅读的部分。在规划时间进度表时,记住这种逆向关系是很有必要的,因为时间压力最大的章节恰恰是读者关注度最高的章节。
ICH E3 允许但人们误以为禁止的事项
这是 2012 年《问答文档》中极具价值的内容,而在网上免费获得的指南中几乎完全没有提到这点。
E3 是一份指导原则,而非模板。 问答文档直接指出,E3 并不是一套一成不变的硬性要求,在使用时具有天然的灵活性。章节顺序可以调整,与特定研究无关的章节可以省略,也可以增加新的章节。有些团队把带编号的结构奉为圭臬,不愿变通,结果导致报告中出现了无意义的空白标题和尴尬的内容排布。
摘要的页数限制并非绝对。 如前所述,M4E 为复杂的研究放宽了这一限制。
附录不是临床试验主文档(TMF)的复制品。 E3 的制定早于当前对试验主文档内容的预期,将这些内容重复复制到第 16 部分是一个普遍且高成本的习惯。只需纳入审评员评估该报告所需的内容即可。
E3 未明确命名的科学数据类型也有其合理归属。 1995 年时,药代动力学、生物标志物和患者报告结局(PRO)并未以现在的眼光被考量。在递交资料中,在 CSR 旁边放置独立的报告是完全可以接受的。
问答文档还解决了两个反复出现的争议:在 10.2 节中如何区分重要和次要方案偏离,以及如何避免对同时出现在死亡列表和其他严重不良事件列表中的患者进行重复计数。
<ProTip title="📖 研读问答文档:" description="2012 年的《问答文档》仅有七个问题,阅读只需 15 分钟。它能比你公司拥有的任何格式指南更能解决内部争议。" />
简要报告和终止的研究
几乎没有任何面向大众的文章提及这一点,但 E3 对此作出了明确规定。
对于非对照研究、非旨在确立有效性的研究、存在严重缺陷或流产的研究,以及探讨与申办方声称无关的状况的对照研究,使用汇总数据或删减某些章节的简要报告(Abbreviated Report)是可以接受的。然而,对照的安全性研究仍应进行完整报告。
这有两个附加条件:无论如何都必须包含对安全性层面的完整描述;此外,简要报告必须包含足够的设计和结果细节,以便监管机构决定最终是否需要完整版本。第二点是人们常常低估的:一份过于单薄的简要报告,往往只会在几个月后换来一份要求补充完整报告的监管要求。
<ProTip title="📉 尽早明确范围:" description="如果研究被终止,请在起草前与注册事务部门商定好简要报告的范围,而不是在起草后。将简要报告重新改写为完整报告的成本,远比一开始就撰写完整报告要昂贵得多。" />
在传阅草案之前
在文档送达审评人员之前,请自行运行以下六项核对。每一项都能发现后续纠正成本高昂的错误。
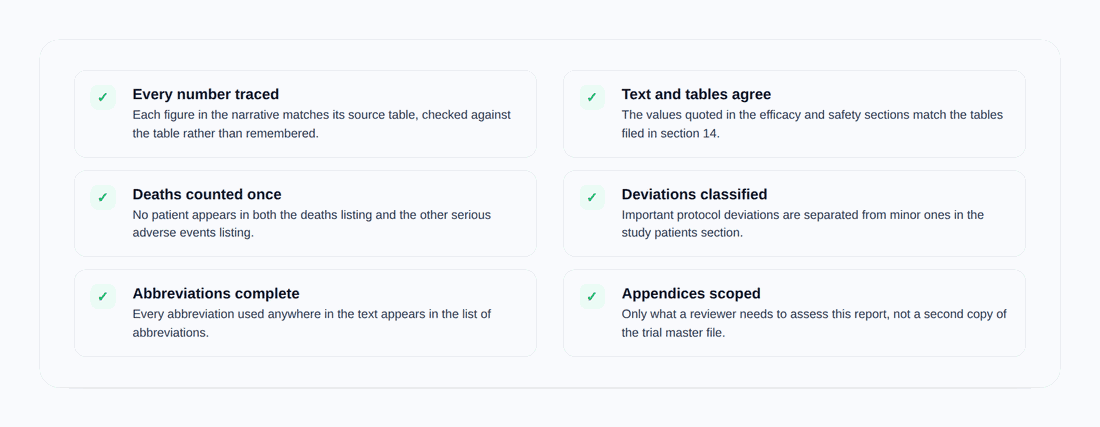
在正文中:确认叙述中的每一个数字都与源图表一致,而不是凭你的记忆;确认第 11 和 12 章中的数值与第 14 章中归档的表格相一致;确认没有患者被重复计入死亡列表和其他严重不良事件列表中;确认重要的方案偏离与次要方案偏离已明确区分;确认任何地方使用的缩略语均已在第 4 章中列出;确认附录只包含审评员阅读此报告所需的内容。
值得建立的习惯是“去追溯而非去信任”。一份 CSR 会经过许多人的手,而留存到申报阶段的错误,几乎总是由于某人在没有返回源图表核对的情况下直接引用了数字。
结构是最简单的部分
掌握这十六个部分只需要一个下午。而需要花费数年积累的是专业判断力:知道审评员在统计学问题子章节中需要多少细节,如何描述方案偏离而既不刻意淡化也不夸大其词,以及如何撰写讨论部分,既能对好坏参半的结果保持坦诚,又不至于损害整个项目。结构是公开且免费的,而判断力来自在专业指导下的实践积累。
<CTA title="撰写复杂文档,减少遗留漏洞" description="在长篇技术文档中保持术语、结构和来源的一致性" buttonLabel="免费试用 Jenni" link="https://cn.app.jenni.ai/register" />
如果你刚开始接触,请将 E3 完整阅读一遍,然后阅读《问答文档》,接着阅读公开披露 CSR 摘要的公司所发表的实例。这三件事结合起来,比任何对它们的总结(包括本文)都更管用。底层的撰写规范——在长篇文档中做到方法表述精准并保持一致的正式语体——与任何严肃的技术写作所要求的技能是完全相同的。