Di
Justin Wong
—
Redazione di Documenti Medici Regolatori: Documenti Chiave e Metodologie di Scrittura

Justin Wong
Capo della Crescita
Laureato con una Laurea in Business Globale e Arti Digitali, Minore in Imprenditorialità
La scrittura medica regolatoria (Regulatory medical writing) viene descritta quasi ovunque come un percorso di carriera e quasi mai in termini di documenti concreti da produrre. Si possono leggere tre lunghe guide su questo ruolo senza ancora sapere quali documenti si andranno effettivamente a redigere, o quale linea guida indichi come strutturarne ciascuno.
Questo articolo si propone di fare chiarezza. Di seguito viene presentata una mappatura dettagliata documento per documento, completa di linee guida di riferimento e link per ogni elemento, oltre a una spiegazione su come funziona la struttura di sottomissione, cosa è realmente cambiato nel 2025 e come si articola l'effettivo ciclo di revisione.
<CTA title="Redigi Documenti Tecnici con Maggiore Precisione" description="Jenni ti aiuta a strutturare documenti complessi e a mantenere la terminologia coerente in ogni sezione" buttonLabel="Prova Jenni Gratuitamente" link="https://app.jenni.ai/register" />
Che Cos'è la Scrittura Medica Regolatoria
La scrittura medica regolatoria consiste nella produzione della documentazione destinata alle autorità regolatorie dei farmaci o dei dispositivi medici: la FDA, l'EMA, la MHRA, la PMDA e i loro omologhi. Questo processo accompagna l'intero ciclo di vita di un prodotto, a partire dal primo protocollo redatto prima che chiunque riceva una dose, passando per la domanda di autorizzazione in commercio, fino ai rapporti periodici sulla sicurezza presentati per tutto il tempo in cui il prodotto rimane sul mercato.
Due caratteristiche definiscono questo ambito professionale. In primo luogo, la struttura è stabilita prima di iniziare, definita da linee guida pubbliche e liberamente consultabili. In secondo luogo, il lettore è un valutatore regolatorio che ha il dovere professionale di rilevare qualsiasi incongruenza. Questa combinazione rende il lavoro meno legato all'espressione creativa e molto più orientato alla precisione, alla tracciabilità e alla conoscenza di quale specifico regolamento si applichi al documento in esame.
<ProTip title="🗺️ Orientamento:" description="Il modo più rapido per dimostrare competenza in un colloquio per un ruolo regolatorio è citare la linea guida che governa ciascun documento. Questa conoscenza è accessibile a tutti, eppure la maggior parte dei candidati non si prende il tempo di approfondirla" />
Il CTD e Perché Ogni Documento Ha un Numero di Modulo
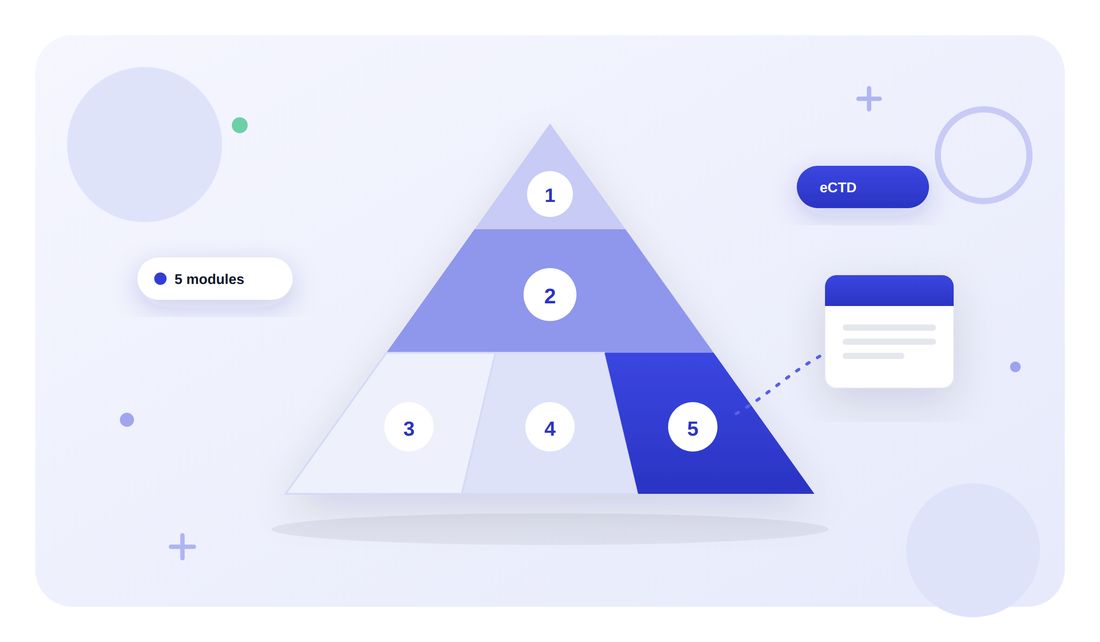
Le domande di autorizzazione all'immissione in commercio sono organizzate secondo il formato del Common Technical Document (CTD), definito dalla linea guida ICH M4. Tutto ciò che viene redatto si colloca all'interno dei suoi cinque moduli, e i confronti di natura regolatoria avvengono solitamente facendo riferimento ai numeri dei moduli piuttosto che ai nomi dei singoli documenti.
Modulo 1: informazioni amministrative e informazioni sulla prescrizione. È specifico per ciascuna regione geografica e tecnicamente non fa parte del CTD vero e proprio.
Modulo 2: i riassunti. È qui che si concentra la maggior parte della scrittura regolatoria di livello senior. Contiene il Quality Overall Summary (Riassunto Generale sulla Qualità), la Nonclinical Overview (Panoramica Non Clinica) e, dato fondamentale per i redattori clinici, la Clinical Overview al punto 2.5 e il Clinical Summary al punto 2.7.
Modulo 3: qualità. Chimica, produzione e controlli (CMC).
Modulo 4: relazioni sulle indagini non cliniche.
Modulo 5: relazioni sulle indagini cliniche. Qui trovano spazio i Clinical Study Report (CSR) dei singoli studi.
La distinzione più rilevante nella pratica quotidiana è quella tra il Modulo 5 e il Modulo 2. Un Clinical Study Report descrive un singolo studio clinico. La Clinical Overview al punto 2.5 propone l'argomentazione scientifica complessiva sul prodotto trasversalmente a tutti gli studi, mentre il Clinical Summary al punto 2.7 raccoglie le prove scientifiche, con la sezione 2.7.3 dedicata all'efficacia, la 2.7.4 alla sicurezza e la 2.7.6 che raccoglie le sinossi dei singoli studi. I requisiti di contenuto per questi ultimi derivano dalla linea guida ICH M4E e non dalla ICH E3.
Il formato elettronico utilizzato per l'invio di tutta questa documentazione è l'eCTD. La FDA lo definisce come il formato standard per le sottomissioni al CDER e al CBER, ed è obbligatorio per le domande di registrazione di nuovi farmaci, le domande abbreviate, le domande di licenza per prodotti biologici e le domande per nuovi farmaci sperimentali a scopo commerciale. La versione 4.0 è supportata da settembre 2024.
I Documenti che Scriverai Effettivamente
Ecco la mappatura di riferimento. Ognuna di queste linee guida è liberamente consultabile; dedicare un'ora alla lettura della norma che governa il tuo prossimo documento è l'investimento professionale più prezioso che tu possa fare.
Documento | Descrizione | Regolato da |
Protocollo di studio clinico | Il piano dettagliato dello studio: disegno, popolazione, trattamenti, endpoint, analisi statistica | ICH E6(R3), Allegato 1, Appendice B |
Dossier per lo sperimentatore (Investigator Brochure) | Tutto ciò che si conosce sul prodotto, compilato per il personale che conduce lo studio | ICH E6(R3), Allegato 1, Appendice A |
Modulo di consenso informato | Le informazioni fornite al partecipante prima che acconsenta a prendere parte allo studio | ICH E6(R3) sezione 2.8, e negli Stati Uniti 21 CFR 50.25 |
Relazione sullo studio clinico (Clinical Study Report) | Il resoconto completo di un singolo studio concluso, strutturato in sedici sezioni | |
Clinical Overview (2.5) e Clinical Summary (2.7) | L'argomentazione a livello di prodotto e la sintesi delle prove in una domanda di commercializzazione | |
Riassunto dei risultati in linguaggio chiaro (Plain language summary) | Un riassunto divulgativo dei risultati dello studio, obbligatorio nell'Unione Europea | Regolamento UE 536/2014 Articolo 37, in conformità con le Good Lay Summary Practice |
Rapporto periodico di valutazione del rapporto beneficio-rischio (PBRER) | Rapporto continuo sulla sicurezza per un prodotto già in commercio | |
Rapporto annuale di aggiornamento sulla sicurezza (DSUR) | Rapporto annuale sulla sicurezza per un prodotto ancora in fase di sviluppo | |
Rapporto di valutazione clinica (Clinical Evaluation Report) | Il dossier delle prove cliniche per un dispositivo medico in Europa | MDR UE 2017/745, Articolo 61 e Allegato XIV, con MEDDEV 2.7/1 revisione 4 come modello operativo |
Documenti di briefing e pacchetti per riunioni (Briefing documents) | Materiale preparato per un incontro con l'autorità regolatoria o per un comitato consultivo | Nessuna linea guida unica. Specifico per procedura, stabilito dall'autorità e dal tipo di riunione |
Tre di questi documenti meritano una nota specifica. Il riassunto in linguaggio chiaro (plain language summary) è uno dei documenti più sottovalutati nel settore: l'UE ne richiede uno entro dodici mesi dalla conclusione dello studio (sei mesi per gli studi pediatrici), e le linee guida per la redazione di questi testi mirano a un livello di leggibilità adatto a un pubblico a partire dai 12 anni di età. Scriverne uno in modo efficace richiede notevole abilità, una competenza preziosa che si riflette positivamente su ogni altra attività di scrittura.
Il modulo di consenso informato rappresenta il punto di incontro tra la scrittura regolatoria e le persone reali. La linea guida E6(R3) richiede un linguaggio semplice e conciso, e la norma statunitense 21 CFR 50.25 definisce otto elementi di base a cui se ne aggiungono altri sei opzionali. È un testo breve, analizzato con estrema attenzione e rappresenta un ottimo punto di partenza per chi è all'inizio della carriera.
I documenti di briefing (briefing documents) costituiscono l'eccezione che conferma la regola: non sono governati da linee guida ICH, pertanto la loro struttura dipende direttamente dall'ente regolatorio, dalla procedura specifica e dai precedenti storici. Lo stesso vale per i piani di indagine pediatrica (PIP) e per le domande di designazione di farmaco orfano, che sono regolati da normative regionali piuttosto che da standard globali ICH.
<ProTip title="🔗 Tracciabilità:" description="Ogni dato numerico inserito deve essere riconducibile a un documento d'origine in un solo passaggio. Se non sei in grado di indicare da quale tabella o report provenga una cifra, non puoi ancora essere certo della sua accuratezza" />
In Cosa Differisce la Scrittura Regolatoria dalla Comunicazione Medica (MedComms)
Spesso i professionisti scelgono tra questi due percorsi senza comprendere appieno quanto differisca la quotidianità lavorativa dell'uno rispetto all'altro.
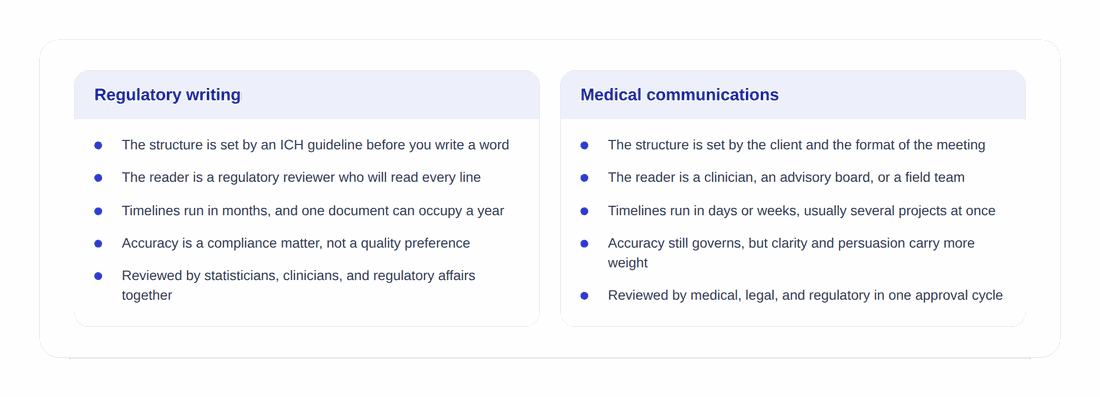
Nella scrittura regolatoria, la struttura è definita da rigide linee guida istituzionali ancora prima di iniziare a scrivere. Il lettore è un valutatore esperto che analizzerà minuziosamente ogni singola riga. Le tempistiche si misurano in mesi e la stesura di un singolo documento può richiedere un anno intero. La precisione scientifica è un requisito di conformità legale prima ancora che una preferenza di qualità, e la revisione avviene in modo collegiale insieme a biostatistici, clinici ed esperti di affari regolatori.
Nella comunicazione medica (medical communications), la struttura è definita dal cliente e dal formato dell'evento. I lettori di riferimento sono medici, comitati consultivi o team sul campo. Le tempistiche sono generalmente più serrate, misurate in giorni o settimane, con la gestione simultanea di più progetti. Accanto alla precisione, elementi come la chiarezza espositiva e l'efficacia persuasiva assumono un peso rilevante, e il processo di approvazione segue un iter lineare che attraversa i canali medici, legali e regolatori dell'azienda.
Entrambi i percorsi presentano sfide stimolanti e si adattano a diverse attitudini professionali. La scrittura regolatoria valorizza la pazienza, l'estrema precisione e il rispetto rigoroso delle procedure. La comunicazione medica premia la rapidità, la versatilità e la capacità di muoversi agevolmente in contesti dinamici.
Cosa è Cambiato nel 2025
La maggior parte delle guide pubblicate su questo argomento è precedente ai seguenti aggiornamenti, un dettaglio fondamentale da tenere a mente se si consulta materiale non recente.
La linea guida ICH E6(R3) ha raggiunto la fase 4 il 6 gennaio 2025. Si tratta della versione vigente delle Buone Pratiche Cliniche (GCP) che ristruttura notevolmente il documento precedente, inserendo i requisiti di contenuto del protocollo e del dossier per lo sperimentatore nelle appendici dell'Allegato 1. Qualsiasi corso o articolo che faccia riferimento alla precedente versione E6(R2) come attuale è da considerarsi superato.
Le linee guida SPIRIT 2025 sono state pubblicate nell'aprile 2025, comparendo simultaneamente su prestigiose riviste scientifiche quali Nature Medicine, The Lancet, JAMA e BMJ. Questo aggiornamento ridefinisce la checklist di riferimento per la stesura dei protocolli clinici ed è lo standard adottato oggi dalla maggior parte delle riviste e degli sponsor accanto ai requisiti regolatori di legge.
La versione eCTD v4.0 è supportata dalla FDA da settembre 2024. Si tratta di un cambiamento che riguarda il formato di sottomissione digitale più che la scrittura in sé, ma influenza direttamente il modo in che i documenti vengono assemblati e gestiti nelle loro diverse versioni, un aspetto che si traduce in una sfida pratica di grande rilievo per il redattore.
Come Funziona Realmente il Ciclo di Revisione

Un documento regolatorio non viene semplicemente scritto e poi approvato. Segue un processo iterativo, spesso ripetuto più volte, ed è proprio in questa fase di revisione che i redattori meno esperti rischiano di perdere efficacia.
Un ciclo tipico si articola in varie fasi: definizione di una struttura iniziale concordata con il team, distribuzione della prima bozza a un gruppo di revisione selezionato, raccolta dei commenti entro scadenze precise, una riunione di risoluzione dei commenti in cui si dirimono le opinioni contrastanti, redazione di una bozza aggiornata, controllo di qualità (QC) rigoroso rispetto alle fonti originali e, infine, approvazione finale. Per i documenti più complessi e voluminosi, le fasi centrali di questo ciclo possono essere ripetute due o tre volte.
Ci sono due abitudini virtuose che contraddistinguono i professionisti più esperti in questa fase. La prima consiste nel non accettare mai una richiesta di modifica che non sia pienamente chiara. Se un clinico propone una modifica che contrasta con quanto indicato precedentemente da un biostatistico, la soluzione risiede in un confronto diretto volto alla chiarezza scientifica, non in una formulazione di compromesso che rischierebbe di compromettere il valore del dato. La seconda è il rigore nel controllo delle versioni. Sapere con esattezza su quale specifica bozza sia stato inserito un commento permette di prevenire l'errore più comune nei lunghi cicli di revisione: la cancellazione involontaria di una correzione avvenuta alcune versioni prima.
<ProTip title="📑 Controllo delle versioni:" description="Mantieni un registro sintetico delle decisioni accanto al documento, annotando cosa è stato modificato, il motivo e chi ha richiesto l'intervento. Richiede pochi minuti per ogni ciclo di revisione e risolve i dubbi che inevitabilmente sorgono a distanza di mesi" />
Come Intraprendere la Carriera di Scrittore Regolatorio
Il canale di ingresso più solido è rappresentato dalle Contract Research Organization (CRO), in quanto gestiscono contemporaneamente la documentazione di numerosi sponsor e offrono percorsi di formazione strutturati. I ruoli interni presso le aziende farmaceutiche o biotecnologiche rappresentano solitamente uno sviluppo di carriera successivo. L'attività di consulenza freelance è una strada affascinante ma complessa per chi è agli inizi, poiché i clienti ricercano una profonda capacità di giudizio in materia di conformità regolatoria, qualità che si acquisisce prevalentemente sul campo.
Un ottimo modo per prepararsi autonomamente consiste nello studio approfondito. Leggere integralmente le linee guida ICH E3 e E6(R3). Successivamente, è possibile cimentarsi nella stesura di una sinossi simulata di uno studio clinico già pubblicato, utilizzando la struttura della sezione E3 e i dati presenti nell'articolo scientifico. Un saggio di questo tipo dimostra la capacità pratica di lavorare nel rispetto di specifiche rigorose molto meglio di qualsiasi certificato teorico. Inoltre, la guida alla scrittura regolatoria della AMWA costituisce un'eccellente risorsa gratuita per comprendere le dinamiche di questa professione.
<ProTip title="🧰 Cassetta degli attrezzi:" description="Padroneggia l'uso avanzato degli stili, dei riferimenti incrociati e delle revisioni nel tuo programma di videoscrittura prima di iniziare il tuo primo ruolo. I redattori regolatori dedicano gran parte del loro tempo a queste funzionalità" />
La Linea Guida Come Mappa del Proprio Lavoro
Se c'è un concetto fondamentale da fare proprio, è che la scrittura regolatoria non è una disciplina misteriosa accessibile solo a pochi esperti del settore. Le specifiche tecniche sono pubbliche, gratuite e consultabili da chiunque. Ciò che distingue un professionista preparato da un principiante è l'aver studiato la linea guida di riferimento con l'attenzione necessaria a comprenderne le reali richieste, superando i luoghi comuni o le assunzioni non verificate.
<CTA title="Porta Ordine nelle Tue Bozze Tecniche Complesse" description="Struttura, redigi e verifica documenti articolati mantenendo la massima coerenza scientifica tra le sezioni" buttonLabel="Prova Jenni Gratuitamente" link="https://app.jenni.ai/register" />
Il consiglio è di iniziare con la tipologia di documento che più probabilmente ti verrà affidata all'inizio, come il riassunto di un protocollo, un consenso informato o una sintesi divulgativa. Studiane la linea guida, cimentati nella scrittura e richiedi un riscontro a un professionista del settore. I principi cardine di questa disciplina — descrivere i metodi con assoluta precisione, mantenere un registro formale e coerente e saper ricondurre ogni affermazione alla fonte scientifica d'origine — rappresentano le fondamenta del successo in questo affascinante campo professionale.