Di
Nathan Auyeung
—
Come redigere un report di studio clinico (Struttura ICH E3): una guida metodologica ed etica

Nathan Auyeung
Senior contabile presso EY
Laureato con una laurea in Contabilità, ha completato un Diploma Post-Laurea in Contabilità
Se cercate indicazioni su come redigere un rapporto di studio clinico (CSR), vi imbatterete principalmente nelle fonti primarie: la linea guida ICH E3 stessa, lo stesso documento replicato sui siti di FDA ed EMA, e una manciata di pagine di fornitori che dicono semplicemente "segui l'ICH E3" senza spiegarne il significato pratico.
Questa guida si propone quindi di colmare tale lacuna sul piano pratico. Analizzeremo la struttura completa in sedici sezioni illustrando cosa inserire in ciascuna di esse, la collocazione del rapporto all'interno di una sottomissione regolatoria, la sequenza di lavoro ottimale adottata dai redattori esperti e le parti della linea guida E3 comunemente interpretate come regole rigide, laddove il documento ufficiale suggerisce invece flessibilità.
<CTA title="Mantieni la Coerenza dei Documenti Tecnici Complessi" description="Jenni ti aiuta a redigere e strutturare testi complessi, mantenendo la terminologia coerente in tutte le sezioni" buttonLabel="Prova Jenni Gratuitamente" link="https://app.jenni.ai/register" />
Cos'è un Rapporto di Studio Clinico (CSR)
Un rapporto di studio clinico, o CSR, rappresenta il resoconto scritto e completo di un singolo studio clinico: illustra cosa è stato pianificato, come è stato condotto, quali risultati sono emersi e quale sia il loro significato. La sua struttura deriva dalla linea guida ICH E3, Structure and Content of Clinical Study Reports, giunta allo Step 4 nel novembre 1995 e adottata dalla FDA come documento di indirizzo nel luglio 1996. Non vi sono addenda, ma esiste un fondamentale documento di Domande e Risposte (Q&A) del 2012, il cui valore scientifico e regolatorio è superiore a quanto comunemente si pensi, come illustrato nelle sezioni successive.
La sua collocazione. In una domanda di autorizzazione all'immissione in commercio strutturata secondo il Common Technical Document (CTD), i singoli rapporti di studio clinico sono inseriti nel Modulo 5. I relativi riassunti (synopses) sono raccolti nella sezione 2.7.6 del riassunto clinico, mentre la discussione di livello superiore sul prodotto è presentata nella panoramica clinica alla sezione 2.5 e nel riassunto clinico alla sezione 2.7. Tali documenti di sintesi sono redatti separatamente, in conformità alla linea guida ICH M4E, e non vanno confusi con il CSR, un errore alquanto comune tra i redattori alle prime armi.
Un CSR completo per uno studio di fase 3 conta solitamente alcune centinaia di pagine di corpo del testo, escluse le appendici, le quali possono a loro volta estendersi per migliaia di pagine.
<ProTip title="📍 Conosci il tuo modulo:" description="Prima di redigere il tuo primo CSR, acquisisci piena familiarità con la collocazione di ogni documento clinico all'interno del CTD. Gran parte delle incertezze dei nuovi scrittori regolatori non riguarda la scrittura in sé, bensì la mancata conoscenza del contesto documentale in cui operano" />
Le Sedici Sezioni di un CSR
Questo schema rappresenta la struttura portante del documento. I titoli delle sezioni sotto riportati sono quelli ufficiali della linea guida ICH E3.
# | Sezione | Contenuto previsto |
1 | Frontespizio (Title Page) | Titolo dello studio, prodotto, indicazione terapeutica, numero di protocollo, fase, promotore (sponsor), date di inizio e fine arruolamento e medico responsabile |
2 | Sinossi (Synopsis) | Un riassunto autonomo e conciso dell'intero studio, che predilige dati numerici puntuali rispetto a semplici descrizioni discorsive |
3 | Indice (Table of Contents) | Indice dei contenuti del rapporto, inclusa la collocazione di tabelle e appendici |
4 | Elenco delle Abbreviazioni e Definizione dei Termini | Tutte le sigle, acronimi e termini specialistici utilizzati nel rapporto |
5 | Etica (Ethics) | Valutazione del comitato etico, conformità dello studio alla Dichiarazione di Helsinki e alle linee guida GCP (Buona Pratica Clinica) e modalità di ottenimento del consenso informato |
6 | Sperimentatori e Struttura Amministrativa dello Studio | I soggetti che hanno condotto lo studio, i centri di sperimentazione coinvolti, i comitati, i laboratori e i fornitori esterni |
7 | Introduzione | Una breve descrizione delle basi scientifiche e della logica dello studio, collocando la sperimentazione all'interno del programma di sviluppo clinico |
8 | Obiettivi dello Studio | Gli obiettivi primari e secondari, formulati esattamente come descritto nel protocollo |
9 | Piano di Sperimentazione (Investigational Plan) | La sezione metodologica più estesa: disegno dello studio, popolazione, trattamenti, cecità, endpoint, controllo di qualità dei dati, analisi statistiche pianificate ed eventuali modifiche apportate in corso d'opera |
10 | Pazienti in Studio (Study Patients) | Disposizione dei pazienti (flow-chart) e deviazioni dal protocollo, con identificazione separata di quelle più rilevanti |
11 | Valutazione dell'Efficacia | Set di analisi, caratteristiche basali, aderenza al trattamento e risultati di efficacia con la relativa analisi statistica |
12 | Valutazione della Sicurezza | Grado di esposizione al trattamento, eventi avversi, decessi e altri eventi gravi descritti tramite narrative dedicate, dati di laboratorio e parametri vitali |
13 | Discussione e Conclusioni Generali | Significato clinico dei risultati, valutazione del rapporto beneficio-rischio e conclusioni supportate in modo oggettivo dai dati emersi |
14 | Tabelle, Figure e Grafici Citati ma Non Inclusi nel Testo | Le tabelle demografiche, di efficacia e di sicurezza a cui fa riferimento il testo narrativo |
15 | Bibliografia | Le pubblicazioni scientifiche citate all'interno del rapporto |
16 | Appendici | Informazioni sullo studio, elenchi di dati dei singoli pazienti, schede di raccolta dati (CRF) e altri dati individuali |
La Sezione 16 comprende quattro raggruppamenti principali da conoscere. La sezione 16.1 (Informazioni sullo studio) contiene il protocollo e i relativi emendamenti, un modello di scheda raccolta dati (CRF), i dettagli del comitato etico e il modello di consenso informato, l'elenco e i brevi curricula dei ricercatori, i codici di randomizzazione e la documentazione dei metodi statistici. La sezione 16.2 (Elenchi dei dati dei pazienti) raccoglie le interruzioni del trattamento, le deviazioni dal protocollo, le esclusioni dall'analisi, i dati demografici, l'aderenza terapeutica, le risposte di efficacia, gli eventi avversi e i parametri di laboratorio. La sezione 16.3 contiene le schede raccolta dati relative ai decessi, ad altri eventi gravi o alle interruzioni dovute a eventi avversi. Infine, la sezione 16.4 contiene i tabulati dei dati dei singoli pazienti.
Le Sezioni Chiave del Processo di Redazione
Tre sezioni richiedono la maggior parte del tempo di redazione e sono caratterizzate da una struttura interna complessa e dettagliata.
Sezione 9: Il Piano di Sperimentazione. In questa sezione si descrive lo studio nella sua interezza: il disegno sperimentale, le motivazioni scientifiche alla base della scelta del controllo, i criteri di inclusione ed esclusione, i trattamenti somministrati, le modalità di assegnazione dei pazienti, le procedure di cecità, le terapie precedenti e concomitanti, l'aderenza al trattamento, le variabili di efficacia e sicurezza (giustificandone l'appropriatezza), le procedure di garanzia della qualità dei dati, i metodi statistici pianificati e la determinazione della dimensione del campione. Si conclude con la descrizione di eventuali modifiche apportate alla conduzione dello studio o alle analisi pianificate, una sottosezione esaminata con estrema attenzione dai revisori regolatori.
Sezione 11: La Valutazione dell'Efficacia. Si definiscono innanzitutto i set di analisi, seguiti dalle caratteristiche demografiche e basali, dall'aderenza terapeutica e infine dai risultati. La sottosezione dedicata agli aspetti statistici richiede particolare accuratezza: gestione dei fattori di confondimento (covariate), trattamento dei pazienti persi al follow-up e dei dati mancanti, analisi ad interim, effetti centro nei trial multicentrici, problematiche di molteplicità, test di equivalenza in studi con controllo attivo e analisi per sottogruppi. Ognuno di questi aspetti vanta standard descrittivi ben consolidati che, se non rispettati, generano inevitabilmente richieste di chiarimento da parte delle autorità.
Sezione 12: La Valutazione della Sicurezza. Comprende l'esposizione al farmaco, seguita dal riepilogo, dalla presentazione grafica, dall'analisi e dall'elenco degli eventi avversi per singolo paziente. Vengono poi trattati i decessi, gli altri eventi avversi gravi (SAE) e gli eventi avversi clinicamente significativi, ciascuno corredato da elenchi, resoconti narrativi e discussione critica. Seguono le valutazioni dei parametri di laboratorio analizzate singolarmente, i parametri vitali, i risultati degli esami fisici e infine le conclusioni generali sulla sicurezza.
<ProTip title="🧷 Controllo incrociato:" description="Scrivi i resoconti narrativi sulla sicurezza (safety narratives) prima di redigere la sintesi generale della sicurezza. La stesura delle narrative individuali consente di far emergere eventuali incongruenze nei dati di base che una sintesi preliminare rischierebbe di nascondere" />
La Sinossi
La Sezione 2 è breve ma riveste un'importanza cruciale: per molti lettori sarà l'unica parte del documento letta integralmente. La linea guida ICH E3 richiede una sinossi concisa, di norma limitata a tre pagine, e sottolinea esplicitamente l'importanza di includere dati numerici precisi a supporto dei risultati, evitando di presentare solo testo e valori di p. La linea guida fornisce un modello strutturato che copre sponsor, prodotto, titolo, sperimentatori, centri, periodo e fase dello studio, obiettivi, metodologia, numero di pazienti, diagnosi e criteri principali di inclusione, prodotti in esame e di riferimento (con dosaggi e durata), criteri di valutazione, metodi statistici, sintesi dei risultati e conclusioni.
È proprio in merito al limite di tre pagine che il documento di Domande e Risposte (Q&A) del 2012 si rivela prezioso, confermando che la linea guida ICH M4E consente di estendere questo limite fino a dieci pagine per gli studi più complessi e rilevanti. Se vi è stato detto che le tre pagine rappresentano un limite invalicabile anche per uno studio registrativo, sappiate che le linee guida ufficiali prevedono una maggiore flessibilità.
La Sequenza Pratica di Scrittura
La sequenza operativa ottimale raccomandata dai redattori esperti non segue l'ordine logico di lettura del documento finito.
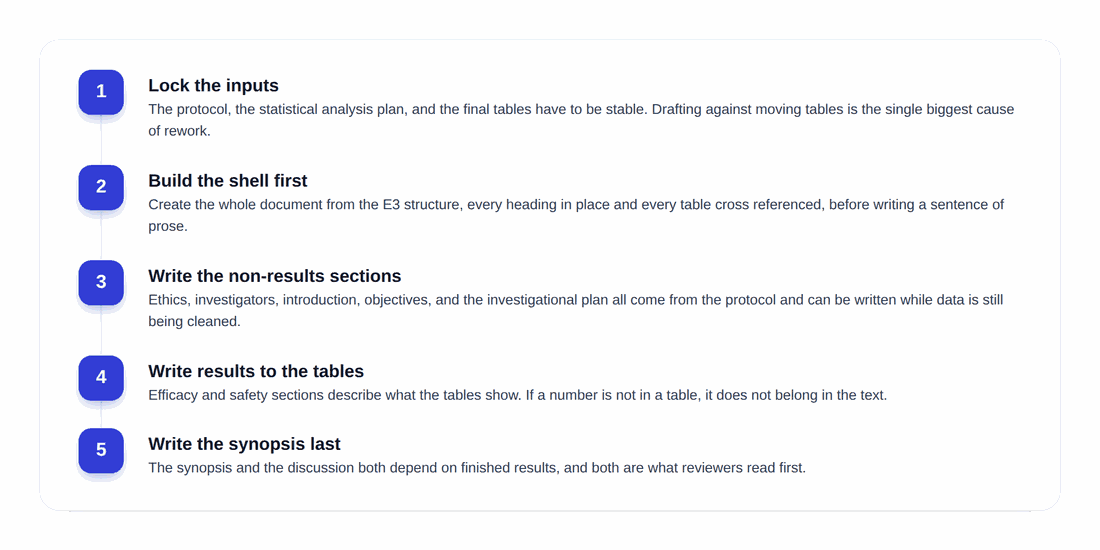
Consolidare i dati di input. Il protocollo, il piano di analisi statistica (SAP) e le tabelle finali devono essere definitivi prima di iniziare la stesura del testo. Scrivere i capitoli sull'efficacia basandosi su tabelle non definitive o in fase di continuo aggiornamento rappresenta una delle principali cause di inefficienza e spreco di tempo.
Creare la struttura portante (shell). Generate l'intero documento seguendo la struttura ICH E3, inserendo tutte le intestazioni, i segnaposto per i riferimenti incrociati alle tabelle e avviando l'elenco delle abbreviazioni. L'uso di una struttura vuota ma completa permette di visualizzare il carico di lavoro complessivo e impedisce di omettere sezioni importanti.
Redigere in anticipo le sezioni non legate ai risultati. Le sezioni riguardanti l'etica, i ricercatori, l'introduzione, gli obiettivi e gran parte del piano di sperimentazione possono essere mutuate direttamente dal protocollo. Questa attività può essere svolta utilmente mentre il database è in fase di pulizia e consolidamento (data cleaning).
Scrivere i risultati in perfetta aderenza alle tabelle. Le Sezioni 11 e 12 devono descrivere oggettivamente ciò che mostrano le tabelle. Non devono introdurre nuove analisi non pianificate o riportare dati numerici che non trovino riscontro in tabelle dedicate. Se vi accorgete di dover calcolare autonomamente un dato, consultate il biostatistico di riferimento per generare una tabella ufficiale.
Scrivere la sinossi e la discussione per ultime. Entrambe queste sezioni richiedono che i risultati siano definitivi. Essendo i primi testi letti dai revisori, meritano la massima cura. Questa priorità va tenuta in debito conto nella pianificazione delle tempistiche: le sezioni soggette alla maggiore pressione temporale sono spesso quelle che ricevono l'attenzione più rigorosa da parte dei lettori finali.
Cosa Consente l'ICH E3 (Sfatando i Falsi Miti)
Il documento di Domande e Risposte (Q&A) del 2012 offre chiarimenti di grande utilità, spesso non immediatamente evidenti nelle versioni base delle linee guida disponibili online.
La linea guida E3 è una guida di riferimento, non un modello rigido. Il documento Q&A specifica chiaramente che la guida E3 non impone requisiti rigidi e che la flessibilità è parte integrante della sua applicazione. È possibile riorganizzare l'ordine delle sezioni, omettere i capitoli non pertinenti allo studio specifico o aggiungerne di nuovi qualora necessario scientificamente. Un approccio troppo rigido porta spesso alla stesura di rapporti pieni di sezioni vuote o con informazioni collocate in modo poco coerente.
Il limite di pagine per la sinossi non è assoluto. Come evidenziato in precedenza, la linea guida M4E ne consente l'estensione per studi di particolare complessità.
Le appendici non devono essere una copia speculare del Trial Master File (TMF). La linea guida E3 è stata concepita prima degli attuali standard relativi alla gestione del TMF; duplicare acriticamente tutti i contenuti nella Sezione 16 rappresenta un inutile dispendio di risorse. È etico e corretto includere unicamente le informazioni strettamente necessarie al revisore per valutare l'attendibilità del rapporto.
I dati non esplicitamente menzionati nell'E3 trovano una corretta collocazione. Ambiti scientifici quali la farmacocinetica, i biomarcatori o gli outcome riferiti dai pazienti (PRO) non erano considerati nel 1995 con l'enfasi odierna. In questi casi, è pienamente accettabile presentare rapporti autonomi allegati al CSR principale all'interno della sottomissione regolatoria.
Il documento Q&A chiarisce inoltre due questioni ricorrenti: come distinguere una deviazione importante dal protocollo da una minore nella sezione 10.2, e come evitare il doppio conteggio di un paziente che figura sia nell'elenco dei decessi sia in quello degli altri eventi avversi gravi.
<ProTip title="📖 Leggi il documento Q&A:" description="Il documento di Domande e Risposte del 2012 contiene solo sette quesiti e si legge in un quarto d'ora. Risolverà molti più dubbi e dibattiti interni di qualsiasi guida di stile aziendale" />
Rapporti Abbreviati e Studi Interrotti
Questo rappresenta un ambito specialistico raramente affrontato nella saggistica generale, ma trattato con estrema precisione dalla linea guida E3.
La stesura di un rapporto abbreviato — che utilizzi dati sintetici o che ometta determinate sezioni — può essere considerata idonea per studi non controllati, studi non orientati a dimostrare l'efficacia del trattamento, studi interrotti prematuramente o che presentino gravi limitazioni metodologiche, nonché per studi controllati che esaminino indicazioni non correlate a quelle oggetto della richiesta di registrazione. Tuttavia, uno studio di sicurezza controllato deve comunque essere documentato attraverso un rapporto completo.
A tal fine, vanno rispettate due condizioni essenziali: deve comunque essere inclusa una descrizione esaustiva di tutti gli aspetti di sicurezza; inoltre, il rapporto abbreviato deve contenere dettagli sufficienti sul disegno e sui risultati per permettere all'autorità regolatoria di decidere se richiedere, in seconda istanza, la versione completa. Sottovalutare quest'ultimo aspetto comporta il rischio che un rapporto troppo sintetico generi semplicemente una richiesta di integrazione con il report completo a distanza di alcuni mesi.
<ProTip title="📉 Definisci l'ambito in anticipo:" description="Nel caso di uno studio interrotto prematuramente, concordate l'ambito e la struttura del rapporto abbreviato con il dipartimento di Affari Regolatori prima di iniziare la scrittura. Dover trasformare a posteriori un report abbreviato in uno completo è molto più oneroso in termini di tempo e risorse" />
Prima di Condividere la Bozza
Effettuate questi sei controlli di qualità prima di inviare il documento ai revisori. Ognuno di essi permette di individuare errori la cui correzione tardiva risulterebbe complessa e onerosa.
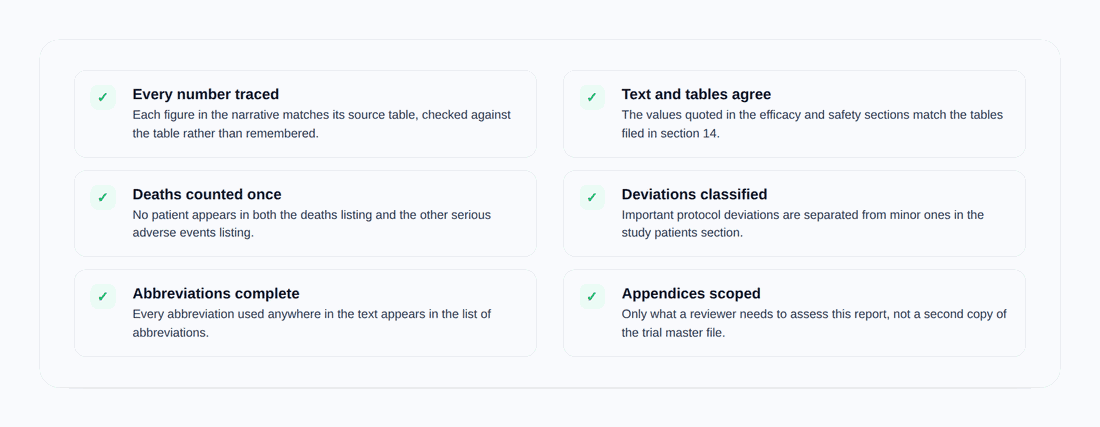
Nel testo: verificate che ogni dato numerico presente nella parte narrativa corrisponda esattamente alla tabella di origine e non alla memoria del redattore; che i valori riportati nelle sezioni 11 e 12 siano coerenti con le tabelle depositate nella sezione 14; che nessun paziente sia conteggiato due volte (ad esempio sia tra i decessi sia tra gli eventi avversi gravi); che le deviazioni importanti dal protocollo siano chiaramente distinte da quelle minori; che ogni abbreviazione utilizzata sia registrata nella sezione 4; e che le appendici contengano solo le informazioni utili alla valutazione regolatoria dello studio.
La buona pratica da adottare consiste nel tracciare sempre la fonte del dato anziché affidarsi alla memoria. Un CSR viene esaminato e modificato da molteplici figure professionali; gli errori che giungono alla sottomissione finale sono quasi sempre dati numerici trasposti erroneamente da bozze precedenti senza aver verificato la tabella di origine.
La Struttura è Solo l'Inizio
Apprendere l'articolazione delle sedici sezioni richiede poco tempo. Ciò che si acquisisce solo con l'esperienza è il rigore scientifico e di giudizio: comprendere il livello di dettaglio necessario per descrivere gli aspetti statistici, saper esporre una deviazione dal protocollo con la giusta obiettività — senza minimizzarla né enfatizzarla — e redigere una discussione scientifica che sia intellettualmente onesta nel descrivere risultati complessi o parziali, valorizzando al contempo il percorso di ricerca svolto. La struttura formale è di pubblico dominio e accessibile a tutti; l'accuratezza e il metodo scientifico si affinano con l'esperienza sul campo e il confronto con professionisti qualificati.
<CTA title="Redigi Documenti Complessi Riducendo le Incoerenze" description="Mantieni la coerenza terminologica, strutturale e delle fonti bibliografiche all'interno di documenti tecnici di grandi dimensioni" buttonLabel="Prova Jenni Gratuitamente" link="https://app.jenni.ai/register" />
Se state muovendo i primi passi in questo ambito, il consiglio è di leggere integralmente la linea guida E3, studiare con attenzione il documento di Domande e Risposte e infine analizzare la sinossi di un CSR pubblicato da un'azienda farmaceutica. Questo percorso vi offrirà una solida base metodologica. L'essenza della scrittura scientifico-regolatoria — che risiede nella descrizione precisa dei metodi e nel mantenimento di un registro formale e coerente in testi di grande estensione — rappresenta una competenza fondamentale e di grande valore per qualsiasi serio percorso di ricerca in ambito accademico e industriale.