によって
ジャスティン・ウォン
—
規制メディカルライティング:主要文書とその作成方法

レギュラトリーメディカルライティング(薬事申請のためのメディカルライティング)は、ほとんどあらゆる場所で「キャリア」として説明されている一方、それがどのような「成果物」の集合体であるかについて説明されている場所はほとんどありません。この職務に関する長大なガイドを3冊読んだとしても、具体的にどの文書を作成することになるのか、あるいは各文書をどのように構成すべきかを指示するガイドラインがどれであるのかさえ、分からないままかもしれません。
本書はその問題を解決します。以下に、各項目を規定するガイドラインとリンクを網羅した文書別のマップを示すとともに、申請構造の仕組み、2025年に実際に変更された点、そして実際のレビューサイクルがどのように進行するかを解説します。
<CTA title="技術文書の下書きにおける「やり残し」を減らす" description="Jenniは、長大な文書の構成を整え、すべてのセクションで用語の一貫性を保つためのサポートをします" buttonLabel="Jenniを無料で試す" link="https://app.jenni.ai/register" />
レギュラトリーメディカルライティングとは何か
レギュラトリーメディカルライティングとは、医薬品や医療機器の規制当局(FDA、EMA、MHRA、PMDA、およびそれらに対応する各国機関)に提出する文書を作成することです。その範囲は、被験者への最初の投与前に作成される最初のプロトコル(治験実施計画書)から、製造販売承認申請、そして製品が市場にある限り提出し続ける定期的な安全性報告書に至るまで、製品のライフサイクル全体に及びます。
この業務を定義する2つの特徴があります。第一に、**書き始める前に構成が決定されている**ことで、これは公開されており誰でも無料で読めるガイドラインによって規定されています。第二に、**読者が規制当局の審査官である**ことで、彼らは業務として文書内の不整合を指摘する義務を負っています。この組み合わせにより、この仕事は「いかに表現するか」よりも、正確性、トレーサビリティ、そして目の前の文書にどのルールブックが適用されるかを把握することの重要性が高くなります。
<ProTip title="🗺️ オリエンテーション:" description="レギュラトリーライティングの面接で有能に見せる最も手っ取り早い方法は、各文書を規定するガイドラインの名前を挙げることです。その知識は誰でも無料で手に入りますが、ほとんどの志望者はわざわざ調べていません" />
CTD、そしてすべての文書にモジュール番号がある理由
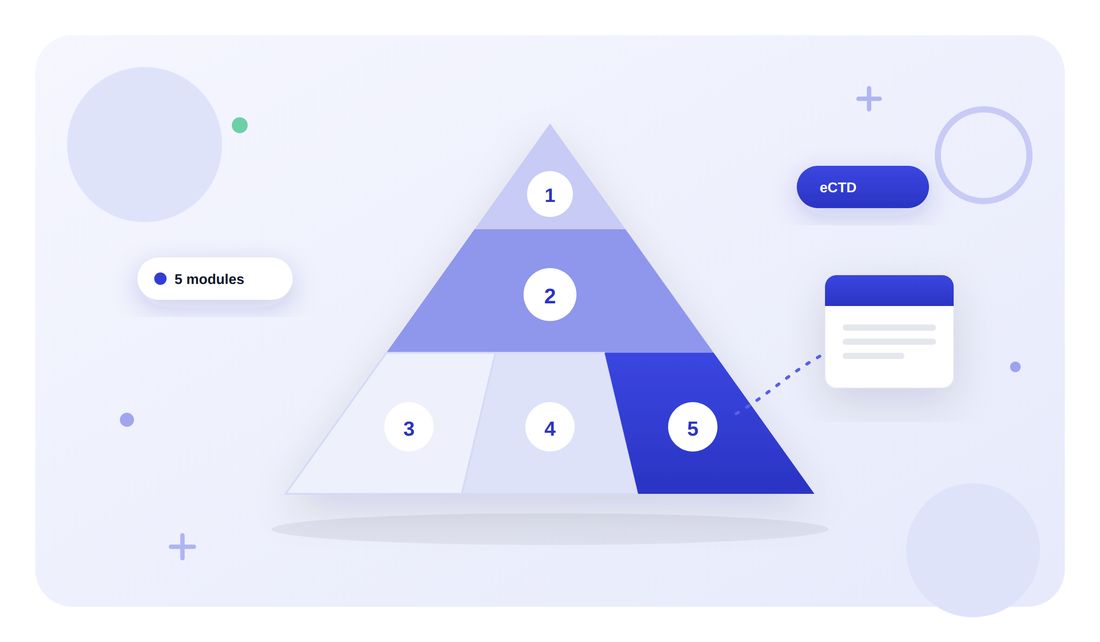
製造販売承認申請書は、ICH M4で定義されている**コモン・テクニカル・ドキュメント(CTD:国際共通化資料)**として構成されています。あなたが執筆するすべての内容は、その5つのモジュールのいずれかに配置され、規制関連の対話は文書名ではなくモジュール番号で行われます。
モジュール1:行政情報および添付文書情報。 地域固有のものであり、厳密にはCTD本体の一部ではありません。
モジュール2:概要(サマリー)。 ここで、最もシニアなレギュラトリーライティング業務の大部分が行われます。「品質に関する概括評価」、「非臨床概括評価」、そして臨床ライターにとって最も重要な「2.5 臨床的概観」および「2.7 臨床概要」が含まれます。
モジュール3:品質。 化学、製造、および管理(CMC)。
モジュール4:非臨床試験報告書。
モジュール5:臨床試験報告書。 個々の治験報告書(CSR)がここに格納されます。
実務において最も重要な区分は、モジュール5とモジュール2の違いです。臨床試験報告書(CSR)は1つの試験について説明するものです。2.5の「臨床的概観」は、すべての試験を通じて製品に関する論証を行い、2.7の「臨床概要」は、その証拠をまとめます。具体的には、2.7.3が有効性、2.7.4が安全性、2.7.6が個々の試験の概要を収集します。これらのコンテンツ要件は、ICH E3ではなく、ICH M4Eに基づいています。
これらすべての電子フォーマットが**eCTD**です。FDAは、これをCDERおよびCBERへの申請における標準フォーマットとして規定しており、新薬申請、簡略申請、バイオ医薬品承認申請、および商業目的の治験届(IND)で必須となっています。バージョン4.0は2024年9月からサポートされています。
実際に執筆することになる文書
こちらがマップです。これらのガイドラインはすべて無料で閲覧でき、次に執筆する文書を規定するガイドラインを読むことは、あなたにとって最も価値のある時間の使い方になります。
文書 | 概要 | 規定するガイドライン |
治験実施計画書(プロトコル) | 試験の計画:デザイン、対象集団、治療法、エンドポイント、統計解析 | ICH E6(R3)、別紙1、付録B |
治験薬概要(IB) | 製品に関して判明しているすべての情報。試験を実施する関係者向けにまとめられたもの | ICH E6(R3)、別紙1、付録A |
同意説明文書(ICF) | 参加の同意を得る前に、被験者に説明される内容 | ICH E6(R3) セクション 2.8、および米国においては 21 CFR 50.25 |
臨床試験報告書(CSR) | 完了した1つの試験に関する全容。16のセクションで構成される | |
臨床적概観 (2.5) および臨床概要 (2.7) | 製造販売承認申請における製品レベルでの論証と、証拠の集約 | |
平易な表現による結果の要約(レイサマリー) | 一般の方向けの試験結果のサマリー。欧州(EU)で義務化されている | EU規則 No 536/2014 第37条、およびGood Lay Summary Practice |
定期的ベネフィット・リスク評価報告(PBRER) | 市販後製品に関する継続的な安全性報告 | |
治験安全性最新報告(DSUR) | 開発中の製品に関する年次の安全性報告 | |
臨床評価報告書(CER) | 欧州における医療機器の臨床エビデンスに関する資料 | EU MDR 2017/745、第61条および附属書XIV、実務用テンプレートとしてMEDDEV 2.7/1改訂版4を使用 |
ブリーフィング・ドキュメントおよびミーティング・パッケージ | 規制当局との面談や諮問委員会向けに準備される資料 | 単一のガイドラインはなし。手続きごとに固有で、各当局および会議のタイプによって定められる |
このうち、3つの文書については補足が必要です。**平易な表現による要約(レイサマリー)**は、この分野で最も過小評価されている文書です。EUでは治験終了から12か月以内(小児治験では6か月以内)に提出が義務付けられており、Good Lay Summary Practice(優れたレイサマリー作成のための実践)のガイダンスでは、およそ12歳以上の読者を対象とした読みやすさの目標を設定しています。これを上手く執筆するのは非常に難しく、そのスキルはあらゆる文書作成に応用できます。
**同意説明文書(ICF)**は、レギュラトリーライティングが「生身の人間」と接する部分です。E6(R3)はシンプルかつ簡潔な言葉遣いを求めており、21 CFR 50.25は8つの基本要素と6つの追加要素を定めています。短く、非常に厳しく精査される文書であり、初心者が最初に取り組む課題として適しています。
**ブリーフィング・ドキュメント**は、例外としてルールを証明するものです。これを規定するICHガイドラインは存在しないため、その構成は提出先の当局、手続き、および先例によって決定されます。これは、ICHではなく地域的な規制によって規定される小児治験計画(PIP)や希少疾病用医薬品(オーファンドラッグ)指定申請書についても同様です。
<ProTip title="🔗 トレーサビリティ(追跡可能性):" description="あなたが執筆するすべての数値は、一段階でソース文書まで追跡可能でなければなりません。どの表や報告書からその数値が引用されたのか説明できないのであれば、その数値が正しいかどうかはまだ分かっていないのも同然です" />
レギュラトリーライティングとメディカルコミュニケーションの違い
この2つの職種について、日々の業務がどれほど異なるかを理解しないまま選択してしまう人が多く見られます。
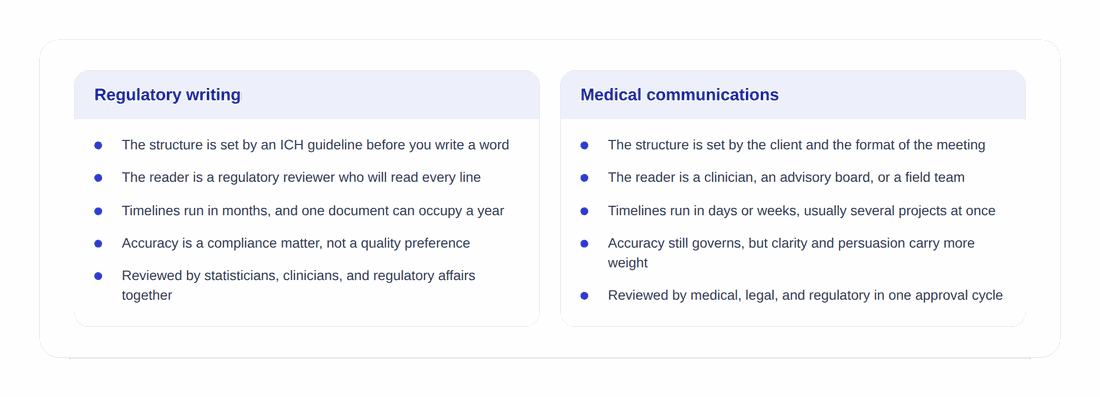
レギュラトリーライティングでは、構成は書き始める前にガイドラインによって決められており、読者は一行一行すべてに目を通す審査官です。スケジュールは数か月単位で動き、単一の文書の作成に1年を費やすこともあります。正確性は品質の好みの問題ではなく「コンプライアンス(法令遵守)」の問題であり、レビューは統計解析担当者、臨床医、薬事担当者が同席して一緒に行われます。
メディカルコミュニケーションでは、構成はクライアントや会議の形式によって決められ、読者は臨床医、諮問委員会、または現場のチームです。スケジュールは数日または数週間単位で、複数のプロジェクトが同時に進行します。正確性と並んで、分かりやすさや説得力がより重視され、レビューは医療、法務、および規制承認の単一のサイクルを通じて行われます。
どちらが難しいということはありません。異なる適性に合致しているだけです。レギュラトリーは忍耐強さ、緻密さ、そして手続きに対する許容度がある人に適しています。メディカルコミュニケーションは、スピード、対応の幅広さ、そして曖昧な状況における適応力を重視する人に適しています。
2025年に変更されたこと
この分野に関する公開されているガイダンスの多くは、以下の変更以前に作成されたものです。古い資料を読んでいる場合は留意してください。
ICH E6(R3) は2025年1月6日にステップ4に到達しました。 これは現在の「医薬品の臨床試験の実施の基準(GCP)」であり、ガイドラインの構成が大幅に変更され、プロトコルおよび治験薬概要(IB)のコンテンツ要件が「別紙1」の付録に移動しました。E6(R2)を最新版として言及している講座や記事は、現在すべて情報が古くなっています。
SPIRIT 2025は2025年4月に公開されました。これはNature Medicine、The Lancet、JAMA、BMJに同時掲載されました。治験実施計画書の報告チェックリストを更新するものであり、現在、多くのジャーナルやスポンサーが規制要件と並行して使用する基準点となっています。
eCTD v4.0は、2024年9月からFDAによってサポートされています。 これはライティング自体の変更というよりも提出形式の変更ですが、実務において、ライターにとって大きな課題である文書の組み立て方やバージョン管理の方法に影響を与えます。
実際のレビューサイクルはどのように機能するか

レギュラトリー文書は、一度書いてそのまま承認されることはありません。通常、数回にわたりループ(循環)を繰り返します。このループこそが、経験の浅いライターが時間を浪費してしまう場所です。
標準的なサイクルは以下のように進行します:チームと合意したシェル(枠組み)またはアウトラインの作成、定義されたレビューグループへの初稿の配布、定められた期日内でのコメント返却、矛盾するコメントをその場で調整するコメント解決会議、修正稿の作成、ソース文書との照合による品質管理(QC)チェック、そして最終承認です。規模の大きな文書では、このシーケンスの中盤を2、3回繰り返します。
このプロセスを円滑に進める人には2つの習慣があります。第一に、**理解できないコメントを決してそのまま受け入れない**ことです。臨床医からの修正要望が統計解析担当者の以前のコメントと矛盾する場合、その解決策は、対話することであり、双方を妥協させてどちらも満足しないような曖昧な表現にすることではありません。第二に、**厳密なバージョン管理**です。どのドラフトに対してそのコメントがなされたのかを把握し、それを説明できるようにすることで、長いレビューサイクルにおいて最もよくある失敗(2つ後のバージョンで、せっかくの修正がいつの間にか元に戻ってしまうこと)を防ぐことができます。
<ProTip title="📑 バージョン管理:" description="文書と並行して、何が変更され、なぜ、誰が依頼したのかを記録する簡単な意思決定ログを作成しておきましょう。各ラウンドで数分しかかかりませんが、3か月後に必ず発生する疑問に即座に答えることができます" />
レギュラトリーライターになる方法
最も確実な参入ポイントは開発業務受託機関(CRO)です。CROは多くのスポンサー(製薬企業など)の文書を同時に扱うため、体系的な社員教育を実施しているからです。製薬企業内でのインハウスの役割は、最初の一歩というよりも、通常は二歩目のステップになります。フリーランスのレギュラトリー業務も存在しますが、クライアントが求めているのは「コンプライアンス(規制遵守)に関する判断力」であり、それこそが未経験のライターに最も不足しているものであるため、初期の段階では困難です。
採用される前にできることは「読むこと」です。ICH E3 と E6(R3) を最初から最後まで読んでみましょう。次に、一般に公開されているE3のセクション構成に従い、公表されている治験論文のデータを用いて、模擬の試験概要(synopsis)を書いてみてください。この1つのサンプルは、いかなる資格証よりも説得力があります。なぜなら、あなたが規定(仕様)の範囲内で作業できることを証明できるからです。また、これと併せてAMWA(米国メディカルライター協会)のレギュラトリーライティングガイドを読むと、キャリアについての全体像を無料で把握することができます。
<ProTip title="🧰 ツールキット:" description="最初の仕事に就く前に、ワープロソフトにおける高度なスタイル設定、相互参照、および変更履歴の記録機能を適切に習得しておきましょう。レギュラトリーライターは、他のどのツールよりもこれらの機能を使用することに多くの時間を費やします" />
ガイドラインこそが職務記述書(ジョブディスクリプション)である
この記事から持ち帰るべき教訓が1つあるとすれば、それは、レギュラトリーライティングが「業界の内部でしか学べない神秘的な専門分野ではない」ということです。仕様は公開されており、無料で誰でも読めます。有能なレギュラトリーライターと初心者を分けるのは、秘密のテンプレートへのアクセス権ではなく、関係するガイドラインを最近読み直した経験があるかどうかです。それによって、単なる「周囲の思い込み」ではなく、そこに「実際に何が書かれているか」を正確に把握できるようになります。
<CTA title="長大な技術文書の下書きに秩序をもたらす" description="セクション間の一貫性を失うことなく、複雑な文書の構成、ドラフト、チェックを行います" buttonLabel="Jenniを無料で試す" link="https://app.jenni.ai/register" />
まずは、あなたが最初に任される可能性が最も高い文書タイプ(通常はプロトコルの概要、同意説明文書、またはレイサマリー)から始めてみましょう。そのガイドラインを読み、実際に作成し、それを生業としている人に添削してもらってください。基礎となる規律(手法を正確に記述すること、一貫してフォーマルなトーンを維持すること、そしてすべての主張の背後にある情報源を示すことができること)は、この分野のどこであっても共通です。