
臨床研究報告書(CSR)の書き方に関するガイダンスを検索すると、そのほとんどが一次情報源に行き着きます。すなわち、ICH E3 ガイドライン自体、FDAやEMAのサイトにミラーリングされた同一の文書、そして実際の業務でそれが何を意味するのかを説明せずに「ICH E3に従うこと」とだけ書かれた一握りのベンダーのページです。
そこで本書では、実務レベルの解説を行います。全16セクションの構成とそれぞれに記載すべき内容、申請資料全体における報告書の位置づけ、経験豊富なライターが実際に進める執筆順序、そしてガイドライン自体にはそう書かれていないにもかかわらず、ルールとして広く扱われているE3の各部分についてカバーします。
<CTA title="長くて技術的な文書の一貫性を保つ" description="Jenniは、セクション間で専門用語を統一しながら、複雑な文章の起草と構成をサポートします" buttonLabel="Jenniを無料で試す" link="https://app.jenni.ai/register" />
臨床研究報告書(CSR)とは何か
臨床研究報告書(CSR)とは、単一の臨床試験に関する完全な書面による記録であり、何を計画し、何を行い、何が判明し、それが何を意味するのかをまとめたものです。その構成は、1995年11月にステップ4に達し、1996年7月にFDAによってガイダンスとして採用された、「ICH E3:臨床研究報告書の構成と内容」に基づいています。補遺はありません。2012年に作成された「質疑応答(Q&A)文書」が存在し、本稿の後半で説明するように、多くの人が認識している以上に重要な役割を果たしています。
配置場所: コモン・テクニカル・ドキュメント(CTD)に基づき構築される製造販売承認申請書において、個々の臨床研究報告書は第5部(Module 5)に収められます。それらの要約(Synopsis)は臨床概要のセクション2.7.6に集められ、製品に関するより高次の議論はセクション2.5の臨床概括評価およびセクション2.7の臨床概要で行われます。これらの概要・概括文書はICH M4Eに基づき別途作成されるものであり、CSRそのものではありません。新人メディカルライターは、この2つを混同しがちです。
第3相試験の完全なCSRは、添付資料を除く本文だけで数百ページに及ぶのが一般的です。添付資料自体は数千ページに達することもあります。
<ProTip title="📍 モジュールを把握する:" description="最初のCSRを執筆する前に、各臨床文書がCTDのどこに位置するのかを学びましょう。新人の規制対応ライターが経験する混乱の半分は、執筆そのものではなく、自分がどの文書を作成しているのかを理解していないことに起因します" />
CSRの16のセクション
これが骨組みです。以下のセクションタイトルは、ICH E3で採用されているものです。
# | セクション | 記載すべき内容 |
1 | 表紙(Title Page) | 試験タイトル、薬剤名、適応症、プロトコール番号、相、治験依頼者、登録開始日および最終登録日、責任医師 |
2 | 要約(Synopsis) | 試験全体の、それ自体で独立した短い要約。単なる説明ではなく、数値データを含む実績値を示す |
3 | 目次(Table of Contents) | 個別報告書の目次。添付資料や図表の掲載場所を含む |
4 | 略語・定義一覧(List of Abbreviations and Definition of Terms) | 報告書内で使用されているすべての略語および専門用語 |
5 | 倫理的配慮(Ethics) | 倫理委員会の審査、試験がヘルシンキ宣言およびGCPを遵守して実施されたこと、および同意取得の方法 |
6 | 治験責任医師等および試験の運営組織(Investigators and Study Administrative Structure) | 試験を運営した責任者、実施施設、および関与した委員会、ラボ、ベンダー |
7 | 緒言(Introduction) | 試験の根拠に関する簡潔な説明。開発計画における本試験の位置づけ |
8 | 試験目的(Study Objectives) | プロトコールに記載された通りの主要目的および副次的目的 |
9 | 試験計画(Investigational Plan) | 最大の計画セクション:デザイン、対象集団、治療、盲検化、評価項目、データの信頼性保証、予定されている統計解析、および実施中に生じた変更 |
10 | 試験対象患者(Study Patients) | 患者の移行状況(登録から中止まで)、およびプロトコール逸脱(重要なものは個別に特定) |
11 | 有効性評価(Efficacy Evaluation) | 解析対象集団、背景因子、コンプライアンス、および有効性の結果と統計的取り扱い |
12 | 安全性評価(Safety Evaluation) | 曝露量、有害事象、死亡およびその他の重篤な有害事象(症例記述を伴う)、臨床検査値、およびバイタルサイン |
13 | 考察および全体的な結論(Discussion and Overall Conclusions) | 結果が意味すること、ベネフィットとリスク、およびデータから導き出される結論 |
14 | 本文中に含まれない図表(Tables, Figures and Graphs Referred to but Not Included in the Text) | 本文中で言及されている背景因子、有効性、安全性に関する要約図表 |
16 | 参考文献(Reference List) | 報告書内で引用された文献の一覧 |
16 | 添付資料(Appendices) | 試験に関する情報、個々の患者データ、症例報告書、および個々の患者データ一覧 |
セクション16には、把握しておくべき4つの構成要素があります。16.1 試験情報(Study Information)には、プロトコールと改訂履歴、症例報告書の見本、倫理委員会に関する詳細と同意説明文書の見本、医師の詳細な情報と履歴書、割付コード、および統計的手法の記録が収められます。16.2 患者データ一覧(Patient Data Listings)には、中止、逸脱、解析除外、背景因子、コンプライアンス、有効性反応、有害事象、および臨床検査測定値が収められます。16.3には、死亡、その他の重篤な有害事象、および有害事象による中止の症例報告書が収められます。16.4には、個々の患者データ一覧が収められます。
実際の労力が集中するセクション
執筆時間の大部分は3つのセクションに費やされ、これらはいずれも細かく枝分かれしています。
セクション9:試験計画。 ここでは、試験デザイン、対照群選択の理由、選択・除外基準、投与された治療と患者への割付方法、盲検化、併用薬・併用療法、治療コンプライアンス、有効性および安全性評価項目とその妥当性、データの信頼性保証、予定されている統計解析、サンプルの決定根拠など、試験のすべてを詳細に説明します。最後は、試験実施中または予定していた解析からの変更点で締めくくられます。この変更点のサブセクションは、審査官が注意深く読み込む箇所です。
セクション11:有効性評価。 まず解析対象集団、次に背景因子と患者特性、治療コンプライアンス、そして結果と続きます。統計的問題のサブセクションは最も難度の高い部分です。共変量の調整、脱落や欠測データの取り扱い、中間解析、多施設共同試験の影響、多重性、実薬対照試験における同等性の検証、サブグループ解析などが含まれます。これらの項目には、それぞれ定型の記述パターンが存在し、書き方を誤ると問い合わせ(質問事項)の原因になります。
セクション12:安全性評価。 曝露量から始まり、有害事象の要約、提示、分析、そして患者ごとの一覧を示します。次に、死亡、その他の重篤な有害事象、重大な有害事象について、それぞれデータ一覧、症例記述(ナラティブ)、考察を展開します。続いて、検査値パラメータごとの評価、バイタルサインと理学的検査所見、最後に安全性に関する結論を述べます。
<ProTip title="🧷 クロスチェック:" description="安全性の要約を書く前に、安全性に関する症例記述(ナラティブ)を作成しましょう。ナラティブを先に作成することで、要約を先に書いた場合に隠れてしまいがちな、基礎データの不整合が浮き彫りになります" />
要約(Synopsis)
セクション2は短いですが、非常に重要な部分です。多くの読者にとって、ここが全文を通して読む唯一のパートだからです。ICH E3では、通常は3ページ以内に収められた簡潔な要約を求めており、文章やp値だけでなく、結果を示す具体的な数値データを記載することを明示しています。ガイドラインには、治験依頼者と製品名、タイトル、医師と施設、試験期間とフェーズ、目的、方法、患者数、診断と主な選択基準、被験薬と対照薬(用量、期間)、評価基準、統計手法、結果の要約、そして結論を網羅するサンプルフォーマットが用意されています。
この「3ページ以内」という制限については、質疑応答(Q&A)文書が役立ちます。そこでは、より複雑で重要な試験については、ICH M4Eによりこの制限が最大10ページまで拡張されることが確認されています。極めて重要な試験(ピボット試験)の要約において、3ページが絶対的な上限であると言われているなら、それはガイドラインの意図とは異なります。
実際の書き方の手順
以下に示す順序は、経験豊富なライターがたどり着くプロセスであり、文書の構成順とは異なります。
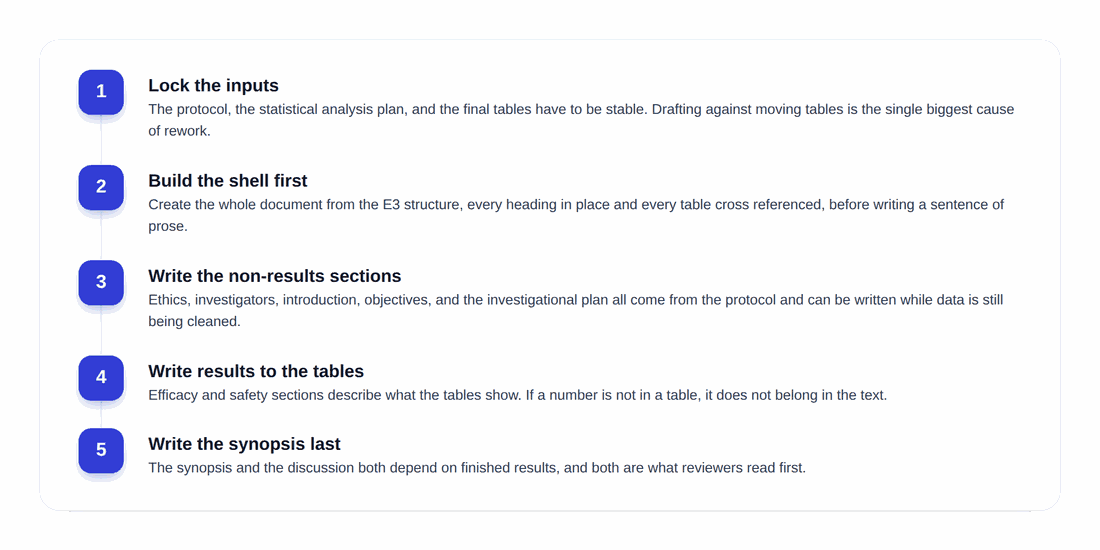
インプットを確定させる。 執筆を開始する前に、プロトコール、統計解析計画、および最終的な統計図表が確定している必要があります。まだ再発行が繰り返されている図表を元に有効性本文を執筆することは、実務において最も無駄な労力となります。
先にシェルの構造を組み立てる。 E3の構成に沿って、すべての見出しを配置し、すべての図表のクロスリファレンスを仮設定し、略語リストを作成して、文書全体の骨組み(シェル)を作ります。完全な中身のない骨組みを作ることで、残りの作業が可視化され、セクションの抜け漏れを防ぎます。
結果以外のセクションを先に書く。 倫理的配慮、治験責任医師等、緒言、試験目的、そして試験計画の大部分はプロトコールから作成可能です。これらはデータベースのクリーニング作業中という、本来なら手空きになる期間にすべて執筆しておくことができます。
図表に基づいて結果を書く。 セクション11と12は、統計図表が示している内容を説明する部分です。新たな分析を導入してはならず、図表にない数値を記載することも避けるべきです。もし自分で計算を行っていることに気づいたら、作業を中断し、統計解析の担当者に図表の作成を依頼してください。
要約と考察は最後に書く。 どちらも確定した結果に依存するものであり、一方で、最初に読まれる部分でもあります。この「構成順と執筆順の逆転」は、スケジュールを立てる際に覚えておく価値があります。なぜなら、最も時間的プレッシャーがかかるセクションこそが、読者から最も注目される部分だからです。
ICH E3が認めているが、禁止されていると思われがちなこと
これは2012年の質疑応答(Q&A)文書に記載されている最も有益な内容ですが、オンラインで無料で手に入る一般的なガイダンスからは、ほぼ完全に抜け落ちています。
E3はガイドラインであり、テンプレートではありません。 Q&Aには、E3は厳格な要件の寄せ集めではなく、その適用には柔軟性があると直接明記されています。セクションの順序を入れ替えたり、特定の試験に関連しないセクションを省略したり、新たにセクションを追加したりすることも可能です。番号付きの構成を一切変更できないルールとして扱うチームは、中身のない見出しを作ったり、無理な配置をして報告書を不自然に仕上げてしまいがちです。
要約のページ制限は絶対的なものではありません。 上述の通り、複雑な試験についてはM4Eがこの制限を延長しています。
添付資料は、治験マスターファイル(TMF)のコピーではありません。 E3は、現在のTMFに何を保管すべきかという前提ができる前に作成されたものであるため、その内容をそのままセクション16に重複して含めるのは、時間とコストの無駄になりがちな古い慣習です。審査官がこの報告書を評価する上で、本当に必要とするものだけを含めましょう。
E3に明記されていないデータタイプにも配置場所はあります。 薬物動態学、バイオマーカー、患者報告アウトカム(PRO)などは、1995年当時には今と同じようには想定されていませんでした。申請時にCSRとは別に独立した報告書として並べて提出することも認められています。
また、Q&Aでは、よく議論される2つの問題についても解決策を示しています。それは、セクション10.2において「重要なプロトコール逸脱」と「軽微な逸脱」をどのように区別するかという点と、死亡一覧とその他の重篤な有害事象一覧の両方に掲載される患者の重複カウントをどのように避けるかという点です。
<ProTip title="📖 Q&Aを読む:" description="2012年の質疑応答文書は、わずか7つの質問で構成されており、15分で読むことができます。社内のあらゆるスタイルガイドよりも、多くの社内議論を解決してくれるでしょう" />
簡易報告書と中止された試験
一般向けの解説書ではほとんど触れられていませんが、E3ではこれについて明確に言及しています。
要約データを使用したり、一部のセクションを削除したりする簡易報告書(Abbreviated Report)は、対照群のない試験、有効性の確立を目的としない試験、重大な欠陥があるか中止された試験、あるいは申請する効能・効果とは無関係の条件を検討する対照試験において認められる場合があります。ただし、対照群を伴う安全性試験については、依然として完全な報告を行う必要があります。
これには2つの条件が伴います。一つは、どのような場合であっても安全性に関する詳細な説明を含めなければならないこと。もう一つは、規制当局が完全版の提出を求めるかどうかを判断できるように、簡易報告書であってもデザインと結果の詳細を十分に記載しなければならないことです。この2番目の条件は軽視されがちです。内容が不十分な簡易報告書を提出すると、数ヶ月後に結局完全な報告書の提出を求められることになります。
<ProTip title="📉 早めに範囲を特定する:" description="試験が中止された場合は、執筆を開始する前に、簡易報告書の範囲について薬事担当部署と合意を形成してください。一度書いた簡易報告書を完全な報告書へと書き直すのは、最初から完全な報告書を書くよりもはるかにコストがかかります" />
ドラフトを配布する前に
文書が査読者に渡る前に、自分自身で以下の6つのチェックを行いましょう。どれも、後から見つかると大きな手戻りや修正コストが発生するエラーを検出するものです。
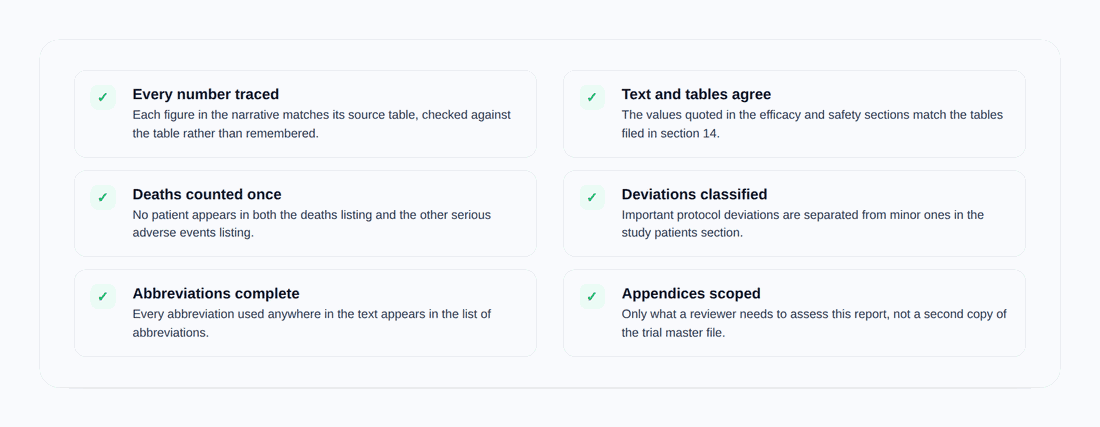
本文の確認:本文中のすべての数値が、記憶に基づくものではなく、参照している統計図表と完全に一致していること。セクション11および12の数値が、セクション14にファイルされている図表と一致していること。死亡者一覧とその他の重篤な有害事象一覧の両方に重複してカウントされている患者がいないこと。重要なプロトコール逸脱と軽微な逸脱が区別されていること。使用されているすべての略語がセクション4に記載されていること。そして、添付資料には審査官がこの報告書に必要とするものだけが含まれていることを確認します。
身につけるべき習慣は、信頼するのではなく「トレース(追跡確認)」することです。CSRは多くの人の手を渡るため、最終申請まで残ってしまうエラーのほとんどは、誰かが元の統計図表に立ち返らずに引き写した数値です。
構成は最も簡単な部分である
16のセクションを覚えるだけなら半日もかかりません。本当に習得するまでに何年もかかるのは「判断力」です。統計的問題のサブセクションで審査官にどの程度の詳細情報が必要かを見極めること、プロトコール逸脱を過小評価も過大評価もせずに説明すること、そして開発計画に支障をきたすことなく、好ましくない結果に対しても誠実に考察を書く技術。これら判断の拠り所となる知識は、指導を受けながら実践を重ねることでしか得られません。構成自体は一般に公開されており、誰でも自由に利用できます。
<CTA title="複雑な文書を抜け漏れなく起草する" description="長くて技術的な文書全体で、専門用語、構成、ソースの一貫性を維持します" buttonLabel="Jenniを無料で試す" link="https://app.jenni.ai/register" />
これから始める方は、まずE3を最初から最後まで通して読み、次に質疑応答(Q&A)を読み、そして実際に公開されている他社のCSRの要約を読んでみてください。この3つのアクションを組み合わせることで、本書を含めたいかなる要約を読むよりも多くのことを学ぶことができます。その根底にある執筆の規律、すなわち手法を正確に描写し、長い文書全体で一貫した格調高いトーンを維持することは、あらゆる専門的・技術的な文書作成に共通する重要なスキルです。