Por
Justin Wong
—
Redacción médica regulatoria: Documentos clave y cómo escribirlos

Justin Wong
Jefe de Crecimiento
Graduado con una Licenciatura en Negocios Globales y Artes Digitales, con un Minor en Emprendimiento
La redacción médica regulatoria se describe en casi todas partes como una carrera profesional y en casi ningún lugar como un conjunto de entregables. Puedes leer tres largas guías sobre el rol y seguir sin saber qué documentos producirías o qué directriz te indica cómo estructurar cada uno de ellos.
Esto soluciona ese problema. A continuación encontrarás el mapa documento por documento, con la directriz correspondiente y un enlace para cada elemento, además de cómo funciona la estructura de presentación, qué cambió realmente en 2025 y cómo se desarrolla en la práctica el ciclo de revisión.
<CTA title="Redacta Documentos Técnicos con Menos Cabos Sueltos" description="Jenni te ayuda a estructurar documentos largos y a mantener la coherencia terminológica en cada sección" buttonLabel="Prueba Jenni Gratis" link="https://app.jenni.ai/register" />
Qué es la Redacción Médica Regulatoria
La redacción médica regulatoria es la producción de los documentos que se presentan a un regulador de medicamentos o dispositivos médicos: la FDA, la EMA, la MHRA, la PMDA y sus homólogos. Abarca toda la vida de un producto, desde el primer protocolo redactado antes de administrar la primera dosis, pasando por la solicitud de comercialización, hasta los informes periódicos de seguridad que se presentan mientras el producto permanezca en el mercado.
Dos características definen este trabajo. La estructura se decide antes de empezar, mediante una directriz que es pública y de libre acceso. Y el lector es un evaluador regulatorio que está obligado profesionalmente a detectar cualquier inconsistencia. Esta combinación hace que el trabajo consista menos en la expresión y más en la precisión, la trazabilidad y el conocimiento de qué reglamento se aplica al documento que tienes delante.
<ProTip title="🗺️ Orientación:" description="La forma más rápida de demostrar competencia en una entrevista de redacción regulatoria es nombrar la directriz que rige cada documento. Ese conocimiento es gratuito y la mayoría de los candidatos no se han tomado la molestia de aprenderlo" />
El CTD y por qué cada documento tiene un número de módulo
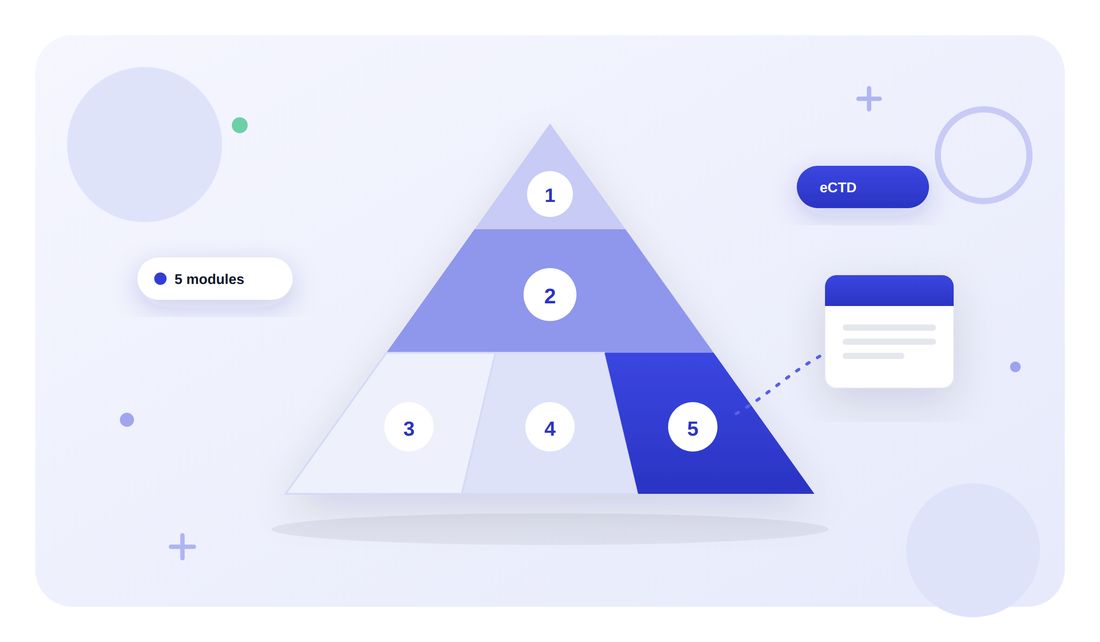
Las solicitudes de comercialización se organizan como un Documento Técnico Común (CTD, por sus siglas en inglés), definido por ICH M4. Todo lo que escribas irá a parar a alguno de sus cinco módulos, y las conversaciones regulatorias se realizan con números de módulos en lugar de nombres de documentos.
Módulo 1: Información administrativa e información de prescripción. Específico de cada región y, técnicamente, no forma parte del CTD propiamente dicho.
Módulo 2: Resúmenes. Aquí es donde se realiza la mayor parte de la redacción regulatoria de nivel sénior. Contiene el Resumen Global de Calidad, la Visión General No Clínica y, lo más importante para los redactores clínicos, la Visión General Clínica en el apartado 2.5 y el Resumen Clínico en el 2.7.
Módulo 3: Calidad. Química, fabricación y controles.
Módulo 4: Informes de estudios no clínicos.
Módulo 5: Informes de estudios clínicos. Aquí se alojan los informes de ensayos individuales.
La distinción más importante en la práctica es entre el Módulo 5 y el Módulo 2. Un informe de estudio clínico describe un solo ensayo. La Visión General Clínica en el 2.5 expone el argumento sobre el producto en todos ellos, y el Resumen Clínico en el 2.7 reúne la evidencia, con la sección 2.7.3 cubriendo la eficacia, la 2.7.4 cubriendo la seguridad y la 2.7.6 recopilando las sinopsis de los estudios individuales. Sus requisitos de contenido provienen de ICH M4E, no de ICH E3.
El formato electrónico para todo esto es el eCTD. La FDA lo describe como el formato estándar para las presentaciones ante el CDER y el CBER, y es obligatorio para solicitudes de nuevos medicamentos, solicitudes abreviadas, solicitudes de licencia biológica y solicitudes de nuevos medicamentos en investigación comercial. La versión 4.0 es compatible desde septiembre de 2024.
Los documentos que realmente redactarás
Aquí tienes el mapa. Cada una de estas directrices es de libre acceso, y leer la que rige tu próximo documento es la hora de mayor valor que puedes invertir.
Documento | Qué es | Regido por |
Protocolo de ensayo clínico | El plan de un ensayo: diseño, población, tratamientos, variables de valoración, estadística | ICH E6(R3), Anexo 1, Apéndice B |
Manual del investigador | Todo lo que se sabe sobre el producto, recopilado para las personas que dirigen el ensayo | ICH E6(R3), Anexo 1, Apéndice A |
Formulario de consentimiento informado | Lo que se le explica a un participante antes de que acepte participar | ICH E6(R3) sección 2.8, y en EE. UU. 21 CFR 50.25 |
Informe de estudio clínico | El relato completo de un ensayo finalizado, en dieciséis secciones | |
Visión General Clínica (2.5) y Resumen Clínico (2.7) | La argumentación a nivel de producto y la recopilación de pruebas en una solicitud de comercialización | |
Resumen de resultados en lenguaje sencillo | Un resumen no técnico de los resultados del ensayo, obligatorio en la UE | Reglamento de la UE 536/2014, Artículo 37, junto con la Guía de Buenas Prácticas para Resúmenes en Lenguaje Sencillo |
Informe periódico de evaluación de beneficio-riesgo | Informes periódicos de seguridad para un producto comercializado | |
Informe anual de actualización de seguridad | Informes anuales de seguridad para un producto aún en fase de desarrollo | |
Informe de evaluación clínica | El dossier de evidencia clínica para un dispositivo médico en Europa | MDR de la UE 2017/745, Artículo 61 y Anexo XIV, con MEDDEV 2.7/1 revisión 4 como plantilla de trabajo |
Documentos de información y paquetes de reuniones | Material preparado para una reunión de agencia o comité asesor | No hay una directriz única. Varía según el procedimiento, fijado por la agencia y el tipo de reunión |
Tres de estos documentos merecen una mención especial. El resumen en lenguaje sencillo es el documento más infravalorado del sector: la UE exige uno dentro de los doce meses siguientes a la finalización de un ensayo (seis meses para ensayos pediátricos), y las directrices de buenas prácticas establecen un objetivo de legibilidad orientado a lectores a partir de los 12 años de edad. Escribir uno bien es un verdadero reto y la habilidad se aprovecha en cualquier otra área.
El formulario de consentimiento informado es donde la redacción regulatoria conecta con las personas reales. La directriz E6(R3) exige un lenguaje sencillo y conciso, y el reglamento 21 CFR 50.25 establece ocho elementos básicos más seis adicionales. Es breve, se analiza minuciosamente y es una excelente tarea para principiantes.
Los documentos de información son la excepción que confirma la regla: ninguna directriz de la ICH los rige, por lo que su estructura proviene de la propia agencia, del procedimiento y de los precedentes. Lo mismo ocurre con los planes de investigación pediátrica y las solicitudes de designación de medicamento huérfano, que se rigen por normativas regionales en lugar de por la ICH.
<ProTip title="🔗 Trazabilidad:" description="Cada número que escribas debe poder rastrearse hasta un documento de origen en un solo paso. Si no puedes indicar de qué tabla o informe proviene un dato, aún no sabes si es correcto" />
Diferencias entre la Redacción Regulatoria y la Comunicación Médica
A menudo se elige entre estas dos opciones sin entender realmente lo distintas que son en el día a día.
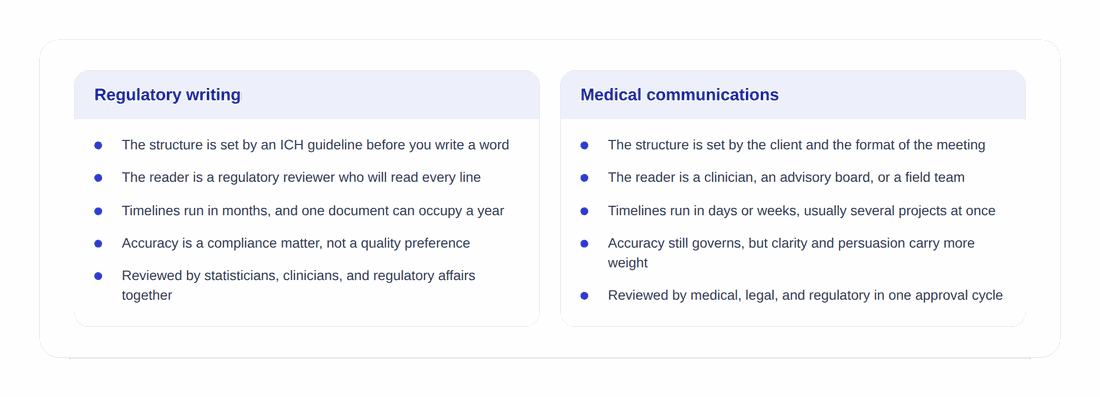
En la redacción regulatoria, la estructura viene definida por una directriz antes de que escribas una sola palabra, el lector es un evaluador que examinará cada línea, los plazos se miden en meses y un solo documento puede llevar un año de trabajo, la precisión es una cuestión de cumplimiento normativo más que una preferencia de calidad, y la revisión se realiza conjuntamente en una sala con estadísticos, médicos y expertos en asuntos regulatorios.
En la comunicación médica, la estructura la definen el cliente y el formato del encuentro, el lector es un profesional clínico, un comité asesor o un equipo de campo, los plazos se miden en días o semanas con varios proyectos en paralelo, la claridad y la persuasión tienen más peso junto a la precisión, y la revisión pasa por un único ciclo de aprobación médica, legal y regulatoria.
Ninguna es más difícil que la otra. Simplemente se adaptan a temperamentos diferentes. La redacción regulatoria premia la paciencia, la precisión y la tolerancia al procedimiento. La comunicación médica premia la rapidez, la versatilidad y la comodidad ante la ambigüedad.
Qué Cambió en 2025
La mayoría de las guías publicadas sobre este tema son anteriores a lo siguiente, algo que vale la pena tener en cuenta si estás consultando material más antiguo.
La directriz ICH E6(R3) alcanzó la etapa 4 el 6 de enero de 2025. Esta es la versión actual de las Buenas Prácticas Clínicas y reestructura la directriz considerablemente, trasladando los requisitos de contenido del protocolo y del manual del investigador a los apéndices del Anexo 1. Cualquier curso o artículo que mencione la E6(R2) como vigente está desactualizado.
SPIRIT 2025 se publicó en abril de 2025 de forma simultánea en Nature Medicine, The Lancet, JAMA y BMJ. Actualiza la lista de verificación para la presentación de protocolos de ensayos y es el punto de referencia que la mayoría de las revistas y muchos patrocinadores utilizan actualmente junto con los requisitos regulatorios.
La FDA admite la versión eCTD v4.0 desde septiembre de 2024. Este es un cambio en el formato de presentación más que en la redacción, pero afecta a cómo se compilan y versionan los documentos, lo cual es, en la práctica, un asunto crítico para el redactor.
Cómo Funciona Realmente el Ciclo de Revisión

Un documento regulatorio no se escribe y se aprueba de inmediato. Pasa por un ciclo repetitivo, habitualmente varias veces, y es en este ciclo donde los redactores noveles suelen perder más tiempo.
Un ciclo típico se desarrolla así: se acuerda una estructura o borrador inicial con el equipo, se distribuye un primer borrador a un grupo de revisión definido, se reciben comentarios dentro de un plazo fijo, se celebra una reunión para resolver comentarios contradictorios de forma directa, se elabora un borrador revisado, se realiza un control de calidad cotejándolo con los documentos originales y, finalmente, se aprueba. Los documentos más extensos repiten la parte intermedia de esta secuencia dos o tres veces.
Dos hábitos diferencian a quienes gestionan esto con éxito. El primero es no aceptar nunca un comentario que no entiendas. Si un médico solicita un cambio que contradice el comentario previo de un estadístico, la solución es conversar para aclararlo, no redactar una frase de compromiso que no satisfaga a ninguno de los dos. El segundo es la disciplina con las versiones. Saber sobre qué borrador se hizo un comentario y poder demostrarlo evita el fallo más común en los ciclos de revisión largos: que una corrección se deshaga silenciosamente dos versiones más tarde.
<ProTip title="📑 Control de versiones:" description="Mantén un breve registro de decisiones junto al documento en el que anotes qué se cambió, por qué y quién lo solicitó. Solo requiere unos minutos por ronda y responderá a la pregunta que inevitablemente surgirá tres meses después" />
Cómo Iniciarse en la Redacción Regulatoria
La puerta de entrada más segura es una organización de investigación por contrato (CRO), ya que gestionan los documentos de muchos patrocinadores a la vez y, por lo tanto, forman a su personal de manera estructurada. Los puestos internos en el patrocinador suelen ser un segundo paso en lugar del primero. El trabajo regulatorio independiente existe, pero es difícil al principio, ya que los clientes buscan un criterio experto sobre el cumplimiento normativo, que es precisamente lo que un redactor novel aún no tiene.
Lo que puedes hacer antes de que te contraten es leer. Lee ICH E3 y E6(R3) de principio a fin. Luego, redacta un simulacro de sinopsis de un ensayo publicado utilizando la lista de secciones de la directriz E3, que es pública, y los datos del artículo científico. Ese único ejemplo demuestra más que cualquier certificación, porque demuestra que puedes trabajar dentro de una especificación técnica. La guía de AMWA para la redacción regulatoria ofrece, además, una excelente perspectiva gratuita de la carrera.
<ProTip title="🧰 Herramientas:" description="Aprende a dominar los estilos avanzados, las referencias cruzadas y el control de cambios en tu procesador de textos antes de tu primer empleo. Los redactores regulatorios pasan más tiempo usando estas funciones que cualquier otra herramienta" />
La Directriz es la Descripción del Puesto
Si hay una idea que vale la pena asimilar de todo esto, es que la redacción regulatoria no es una especialidad misteriosa que solo se puede aprender desde dentro. Las especificaciones están publicadas, son gratuitas y accesibles. Lo que diferencia a un redactor regulatorio competente de un principiante no es el acceso a plantillas secretas, sino el haber leído la directriz correspondiente hace tan poco tiempo como para saber lo que realmente dice, en lugar de lo que todo el mundo asume que dice.
<CTA title="Pon Orden en tus Borradores Técnicos Extensos" description="Estructura, redacta y verifica documentos complejos sin perder la consistencia entre las diferentes secciones" buttonLabel="Prueba Jenni Gratis" link="https://app.jenni.ai/register" />
Comienza con el tipo de documento que es más probable que te asignen primero, que suele ser el resumen de un protocolo, un formulario de consentimiento o un resumen en lenguaje sencillo. Lee su directriz, redacta uno y pídele a alguien que se dedique profesionalmente a esto que lo revise y lo corrija. La disciplina de base —describir métodos con precisión, mantener un registro formal y consistente y ser capaz de señalar la fuente detrás de cada afirmación— es la misma en cualquier área de este sector.