Por
Nathan Auyeung
—
Cómo escribir un informe de estudio clínico (Estructura ICH E3)

Nathan Auyeung
Contador Senior en EY
Graduado con una Licenciatura en Contabilidad, completó un Diploma de Postgrado en Contabilidad.
Si buscas orientación sobre cómo redactar un informe de estudio clínico, lo más probable es que encuentres las fuentes principales: la propia directriz ICH E3, el mismo documento duplicado en los sitios de la FDA y la EMA, y un puñado de páginas de proveedores que dicen "siga la ICH E3" sin explicarte qué significa eso en la práctica.
Por eso, este artículo cubre el aspecto práctico. La estructura completa de dieciséis secciones detallando qué corresponde a cada una, en qué lugar de la presentación de registro se ubica el informe, la secuencia real en la que trabajan los redactores experimentados y las partes de la directriz E3 que suelen tratarse como reglas obligatorias cuando la propia directriz indica lo contrario.
<CTA title="Mantén la coherencia en documentos técnicos extensos" description="Jenni te ayuda a redactar y estructurar textos complejos manteniendo la terminología estable en todas las secciones" buttonLabel="Prueba Jenni gratis" link="https://app.jenni.ai/register" />
Qué es un Informe de Estudio Clínico
Un informe de estudio clínico (CSR, por sus siglas en inglés) es la relación escrita completa de un único ensayo clínico: qué se planificó, qué se hizo, qué se descubrió y qué significa. Su estructura proviene de la directriz ICH E3, Estructura y Contenido de los Informes de Estudios Clínicos, que alcanzó la etapa 4 en noviembre de 1995 y fue adoptada por la FDA como guía en julio de 1996. No existe ningún anexo. Hay un documento de Preguntas y Respuestas de 2012, y es más importante de lo que la mayoría cree, como se explica en las secciones posteriores de este artículo.
Dónde se ubica. En una solicitud de comercialización basada en el Documento Técnico Común (CTD), los informes de estudios clínicos individuales se encuentran en el Módulo 5. Sus sinopsis se recopilan en la sección 2.7.6 del Resumen Clínico, y el argumento general sobre el producto se presenta en la Evaluación Clínica en la sección 2.5 y en el Resumen Clínico en la sección 2.7. Esos documentos de resumen se redactan por separado, bajo la directriz ICH M4E, y no son el CSR. Los redactores regulatorios novatos suelen confundir ambos constantemente.
Un CSR completo para un ensayo de fase 3 suele constar de unos cientos de páginas de texto principal antes de los anexos. Los anexos en sí pueden llegar a tener miles de páginas.
<ProTip title="📍 Conoce tu módulo:" description="Antes de redactar tu primer CSR, aprende dónde se ubica cada documento clínico en el CTD. La mitad de la confusión que experimentan los nuevos redactores regulatorios no tiene que ver con la escritura, sino con no saber en qué documento se encuentran" />
Las dieciséis secciones de un CSR
Esta es la estructura principal. Los títulos de las secciones que aparecen a continuación son los que utiliza la directriz ICH E3.
# | Sección | Qué debe incluirse |
1 | Portada | Título del estudio, producto, indicación, número de protocolo, fase, patrocinador, fechas de inicio y finalización del reclutamiento, y el médico responsable |
2 | Sinopsis | Un resumen breve e independiente de todo el estudio, con resultados numéricos en lugar de solo descripciones |
3 | Índice de contenidos | Contenido del informe individual, incluyendo la ubicación de los anexos y las tablas |
4 | Lista de abreviaturas y definición de términos | Cada abreviatura y cualquier término especializado utilizado en el informe |
5 | Ética | Revisión del comité de ética, declaración de que el estudio siguió la Declaración de Helsinki y las BPC (GCP), y cómo se obtuvo el consentimiento |
6 | Investigadores y estructura administrativa del estudio | Quién dirigió el estudio, en qué centros, y los comités, laboratorios y proveedores involucrados |
7 | Introducción | Una breve declaración de la justificación, ubicando este ensayo dentro del programa de desarrollo |
8 | Objetivos del estudio | Los objetivos primarios y secundarios, tal como se definieron en el protocolo |
9 | Plan de investigación | La sección de planificación más extensa: diseño, población, tratamientos, enmascaramiento, variables de valoración, garantía de calidad de los datos, estadística planificada y cualquier cambio realizado durante el desarrollo |
10 | Pacientes del estudio | Disposición de los pacientes y desviaciones del protocolo, identificando las más importantes por separado |
11 | Evaluación de la eficacia | Conjuntos de análisis, características basales, cumplimiento y los resultados de eficacia con su respectivo tratamiento estadístico |
12 | Evaluación de la seguridad | Grado de exposición, acontecimientos adversos, muertes y otros acontecimientos graves con sus narraciones, datos de laboratorio y signos vitales |
13 | Discusión y conclusiones generales | Significado de los resultados, beneficios y riesgos, y las conclusiones que respaldan los datos |
14 | Tablas, figuras y gráficos referenciados pero no incluidos en el texto | Las tablas demográficas, de eficacia y de seguridad a las que hace referencia la narración |
15 | Lista de referencias bibliográficas | Publicaciones citadas en el informe |
16 | Anexos | Información del estudio, listados de datos de pacientes, formularios de informe de casos y listados de datos de pacientes individuales |
La sección 16 tiene cuatro grupos que vale la pena conocer por su nombre. 16.1 Información del estudio contiene el protocolo y sus enmiendas, un modelo de formulario de informe de caso, detalles del comité de ética y el modelo de formulario de consentimiento, información de los investigadores y currículums breves, códigos de aleatorización y documentación de los métodos estadísticos. 16.2 Listados de datos de pacientes incluye interrupciones, desviaciones, exclusiones del análisis, demografía, cumplimiento, respuestas de eficacia, acontecimientos adversos y mediciones de laboratorio. El apartado 16.3 contiene formularios de informe de casos para muertes, otros acontecimientos graves y retiros por acontecimientos adversos. El apartado 16.4 contiene listados de datos de pacientes individuales.
Las secciones donde realmente se concentra el trabajo
Tres secciones representan la mayor parte del tiempo de redacción, y las tres están profundamente subdivididas.
Sección 9, el Plan de investigación. Aquí se describe el ensayo en su totalidad: el diseño y la lógica detrás de la elección del control, los criterios de inclusión y exclusión, los tratamientos administrados y cómo se asignaron los pacientes a estos, el enmascaramiento, la terapia previa y concomitante, el cumplimiento del tratamiento, las variables de eficacia y seguridad y su idoneidad, la garantía de calidad de los datos, los métodos estadísticos planificados y la determinación del tamaño de la muestra. Cierra con cualquier cambio realizado en la realización del estudio o en los análisis planificados, que es la subsección que los revisores leen con mayor atención.
Sección 11, la Evaluación de la eficacia. Primero los conjuntos de análisis, luego la demografía y las características basales, después el cumplimiento y, finalmente, los resultados. La subsección de aspectos estadísticos es la más exigente: ajustes de covariables, manejo de pérdidas y datos faltantes, análisis intermedios, efectos de centros múltiples, multiplicidad, pruebas de equivalencia en estudios de control activo y análisis de subgrupos. Cada uno de estos puntos tiene una forma estándar de describirse y una forma incorrecta que da pie a cuestionamientos.
Sección 12, la Evaluación de la seguridad. Grado de exposición, seguido de un resumen de los acontecimientos adversos, presentados, analizados y listados por paciente. Luego, las muertes, otros acontecimientos adversos graves y otros acontecimientos adversos significativos, cada uno con listados, narraciones y discusión. Después, las evaluaciones de laboratorio parámetro por parámetro, seguidas de los signos vitales, los hallazgos físicos y, finalmente, las conclusiones de seguridad.
<ProTip title="🧷 Verificación cruzada:" description="Escribe las narrativas de seguridad antes del resumen de seguridad, no después. Las narrativas sacan a la luz inconsistencias en los datos subyacentes que un resumen redactado previamente pasaría por alto" />
La sinopsis
La sección 2 es breve pero desproporcionadamente importante, ya que para muchos lectores es la única parte que leerán por completo. La ICH E3 solicita una sinopsis breve, generalmente limitada a tres páginas, y aclara explícitamente que debe incluir datos numéricos para ilustrar los resultados, en lugar de solo texto y valores p. La directriz proporciona un formato de ejemplo que abarca al patrocinador y al producto, el título, el investigador y el centro, el período y la fase del estudio, los objetivos, la metodología, el número de pacientes, el diagnóstico y los principales criterios de inclusión, los productos de prueba y de referencia con dosis y duración, los criterios de evaluación, los métodos estadísticos, un resumen de los resultados y las conclusiones.
El límite de tres páginas es el punto donde el documento de Preguntas y Respuestas resulta muy útil, ya que confirma que la directriz ICH M4E amplía este límite para estudios más complejos e importantes, permitiendo hasta diez páginas. Si te han dicho que tres páginas es un límite absoluto para la sinopsis de un ensayo fundamental, debes saber que eso no es lo que dice la directriz oficial.
Cómo redactar uno en la práctica
La siguiente secuencia es la que los redactores experimentados recomiendan seguir, y no coincide con el orden final del documento.
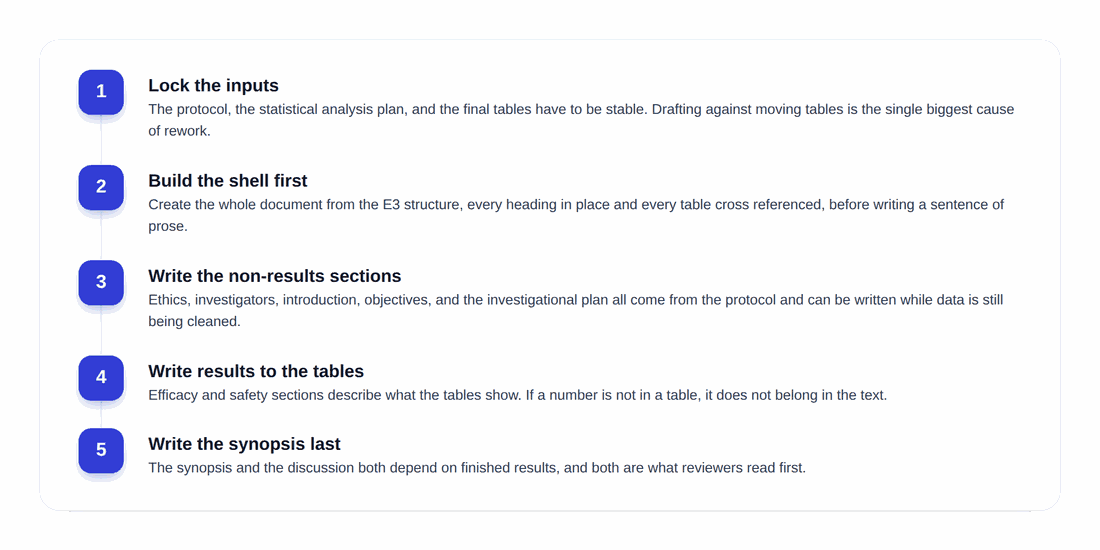
Consolida las fuentes de información. El protocolo, el plan de análisis estadístico y las tablas finales deben estar completamente definidos antes de comenzar a redactar. Escribir textos de eficacia sobre tablas que aún se están modificando es la mayor fuente de esfuerzo inútil en este tipo de trabajo.
Construye la estructura inicial primero. Crea todo el documento a partir de la estructura E3 con cada encabezado en su lugar, cada referencia cruzada a tablas ya creada y la lista de abreviaturas iniciada. Tener una estructura vacía completa hace visible el trabajo restante y evita que se olviden secciones.
Redacta las secciones que no contienen resultados en una etapa temprana. La ética, los investigadores, la introducción, los objetivos y la mayor parte del plan de investigación provienen directamente del protocolo. Todo esto se puede escribir mientras se depura la base de datos, lo que de otro modo sería tiempo perdido.
Redacta los resultados basándote en las tablas. Las secciones 11 y 12 describen lo que muestran las tablas. No introducen análisis nuevos ni contienen números que no se encuentren ya en alguna tabla. Si te descubres calculando algo, detente y pídele una tabla al estadístico.
Escribe la sinopsis y la discusión al final. Ambas dependen de los resultados finales y son lo primero que se lee. Es útil recordar este orden inverso al planificar los tiempos de entrega, ya que las secciones sometidas a mayor presión de tiempo son las que recibirán más atención de los lectores.
Lo que la directriz ICH E3 permite pero la gente cree que prohíbe
Esto es lo más útil del documento de Preguntas y Respuestas de 2012, y casi no se menciona en las guías gratuitas que circulan en internet.
La E3 es una directriz, no una plantilla rígida. El documento de Preguntas y Respuestas aclara directamente que la E3 no es un conjunto de requisitos inamovibles y que su uso es intrínsecamente flexible. Las secciones se pueden reordenar, se pueden omitir aquellas que no sean relevantes para un estudio en particular y se pueden agregar apartados nuevos. Los equipos que tratan la estructura numerada como algo inamovible terminan produciendo informes con encabezados vacíos y ubicaciones incómodas sin necesidad alguna.
El límite de páginas de la sinopsis no es absoluto. Como se mencionó anteriormente, la M4E lo amplía para estudios complejos.
Los anexos no son una copia idéntica del archivo maestro del ensayo (TMF). La E3 es anterior a las expectativas actuales sobre lo que debe contener el archivo maestro del ensayo, y duplicar todo ese contenido en la sección 16 es una costumbre común y costosa. Incluye únicamente lo que un revisor necesita para evaluar este informe.
Los tipos de datos no mencionados por la E3 tienen su propio espacio. La farmacocinética, los biomarcadores y los resultados informados por los pacientes no se contemplaban de la misma manera en 1995. Es totalmente aceptable incluir informes independientes junto con el CSR en la presentación.
El documento de Preguntas y Respuestas también resuelve dos debates recurrentes: cómo distinguir una desviación importante del protocolo de una menor en la sección 10.2, y cómo evitar la doble contabilización de un paciente que aparece tanto en el listado de muertes como en el de otros acontecimientos adversos graves.
<ProTip title="📖 Lee el documento de Preguntas y Respuestas:" description="El documento de Preguntas y Respuestas de 2012 consta de solo siete preguntas y se lee en quince minutos. Resolverá más debates internos que cualquier guía de estilo que tenga tu empresa" />
Informes abreviados y estudios finalizados antes de tiempo
Casi ningún artículo dirigido al público general cubre este aspecto, y la directriz E3 lo aborda de forma explícita.
Un informe abreviado, que utilice datos resumidos o prescinda de algunas secciones, puede ser aceptable en estudios no controlados, en estudios no diseñados para demostrar eficacia, en estudios con deficiencias graves o cancelados, y en estudios controlados que examinan condiciones no relacionadas con la indicación solicitada. No obstante, un estudio controlado de seguridad debe reportarse en su totalidad.
Se aplican dos condiciones. De todas formas, se debe incluir una descripción completa de los aspectos de seguridad. Y el informe abreviado debe contener suficientes detalles sobre el diseño y los resultados para que la autoridad regulatoria pueda decidir si, después de todo, requiere la versión completa. Esta segunda condición es la que la gente suele subestimar: un informe abreviado demasiado escueto simplemente generará una solicitud de la versión completa unos meses más tarde.
<ProTip title="📉 Define el alcance a tiempo:" description="Si un estudio fue cancelado, acuerda el alcance del informe abreviado con el departamento de asuntos regulatorios antes de comenzar a redactar. Reescribir un informe abreviado para convertirlo en uno completo es mucho más costoso que redactar el informe completo desde el principio" />
Antes de distribuir el borrador
Realiza estas seis comprobaciones tú mismo antes de que el documento llegue a los revisores. Cada una de ellas detecta errores cuya corrección posterior resulta costosa.
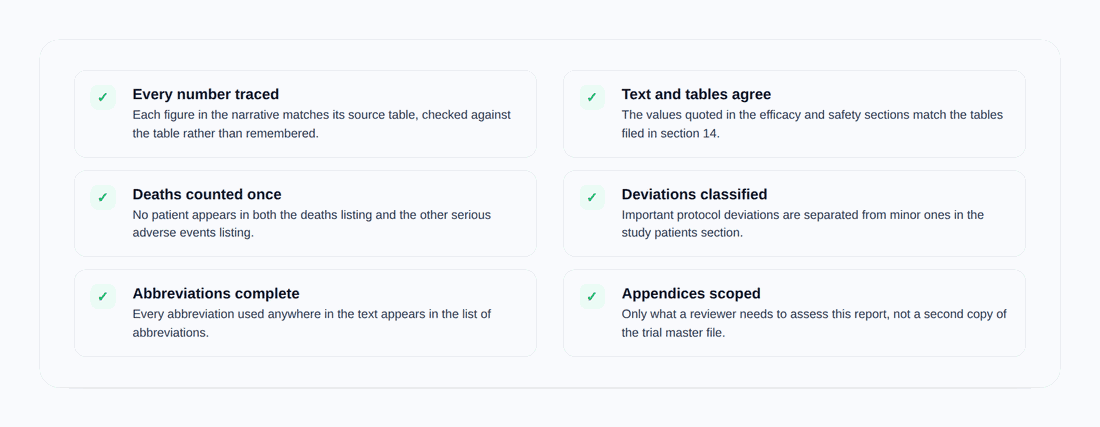
En el texto: confirma que cada número en la narrativa coincida exactamente con su tabla de origen y no con tu memoria; que los valores de las secciones 11 y 12 coincidan con las tablas presentadas en la sección 14; que ningún paciente esté contado dos veces (en el listado de muertes y en el de otros acontecimientos adversos graves); que las desviaciones importantes del protocolo estén claramente separadas de las menores; que cada abreviatura utilizada en el documento figure en la sección 4; y que los anexos contengan únicamente lo necesario para evaluar el informe.
El hábito que vale la pena cultivar es rastrear en lugar de confiar. Un CSR pasa por muchas manos y los errores que sobreviven hasta la entrega final casi siempre son números que alguien copió sin volver a verificar la tabla original.
La estructura es la parte sencilla
Aprender las dieciséis secciones es cuestión de una tarde. Lo que lleva años es desarrollar el criterio profesional: saber cuántos detalles necesita un revisor en la subsección de aspectos estadísticos, cómo describir una desviación del protocolo sin minimizarla ni exagerarla, y cómo redactar una discusión que sea honesta sobre un resultado mixto sin perjudicar el programa de desarrollo. La estructura es pública y accesible. El criterio profesional se adquiere trabajando bajo la supervisión de expertos.
<CTA title="Redacta documentos complejos con total precisión" description="Mantén la coherencia en la terminología, la estructura y las fuentes a lo largo de todo un documento técnico extenso con Jenni AI" buttonLabel="Prueba Jenni gratis" link="https://app.jenni.ai/register" />
Si estás comenzando, lee la directriz E3 de principio a fin una vez, luego lee el documento de Preguntas y Respuestas y, por último, lee la sinopsis de un CSR publicado por alguna compañía que los comparta. Estas tres lecturas combinadas te enseñarán mucho más que cualquier resumen que encuentres, incluido este. La disciplina de redacción de base, que exige describir métodos con precisión y mantener un registro formal y constante en todo el documento, es la misma habilidad que define cualquier redacción técnica de alto nivel.