Durch
Justin Wong
—
Klinische Studiendokumentation: Schlüsseldokumente und wie man sie verfasst

Justin Wong
Leiter des Wachstums
Abgeschlossen mit einem Bachelor in Global Business & Digital Arts, Nebenfach in Unternehmertum
Regulatory Medical Writing (regulatorisches medizinisches Schreiben) wird fast überall als Karriere und fast nirgends als eine Reihe von Ergebnissen beschrieben. Sie können drei lange Leitfäden über die Rolle lesen und wissen immer noch nicht, welche Dokumente Sie erstellen würden oder welche Richtlinie Ihnen sagt, wie Sie die einzelnen Dokumente strukturieren müssen.
Das ändert sich hiermit. Unten finden Sie die Übersicht Dokument für Dokument, mit der maßgeblichen Richtlinie und einem Link für jedes Element, plus wie die Einreichungsstruktur funktioniert, was sich 2025 wirklich geändert hat und wie der Prüfungszyklus tatsächlich abläuft.
<CTA title="Technische Dokumente mit weniger offenen Fragen entwerfen" description="Jenni hilft Ihnen, lange Dokumente zu strukturieren und die Terminologie in allen Abschnitten konsistent zu halten" buttonLabel="Jenni kostenlos testen" link="https://app.jenni.ai/register" />
Was Regulatory Medical Writing ist
Regulatory Medical Writing ist die Erstellung von Dokumenten, die an eine Arzneimittel- oder Medizinproduktebehörde gehen: die FDA, die EMA, die MHRA, die PMDA und deren Gegenstücke. Es erstreckt sich über die gesamte Lebensdauer eines Produkts, vom ersten Protokoll, das vor der ersten Dosierung verfasst wird, über den Zulassungsantrag bis hin zu den periodischen Sicherheitsberichten, die so lange eingereicht werden, wie das Produkt auf dem Markt ist.
Zwei Merkmale definieren diese Arbeit. Die Struktur wird vor dem Start festgelegt, und zwar durch eine Richtlinie, die öffentlich und kostenlos lesbar ist. Und der Leser ist ein behördlicher Prüfer, der von Berufs wegen verpflichtet ist, Unstimmigkeiten zu bemerken. Diese Kombination führt dazu, dass es bei der Arbeit weniger um den sprachlichen Ausdruck als vielmehr um Genauigkeit, Rückverfolgbarkeit und das Wissen geht, welches Regelwerk für das vorliegende Dokument gilt.
<ProTip title="🗺️ Orientierung:" description="Der schnellste Weg, in einem Interview für regulatorisches Schreiben kompetent zu wirken, besteht darin, die Richtlinie zu nennen, die für jedes Dokument gilt. Dieses Wissen ist kostenlos, und die meisten Kandidaten haben sich nicht die Mühe gemacht, es sich anzueignen" />
Das CTD und warum jedes Dokument eine Modulnummer hat
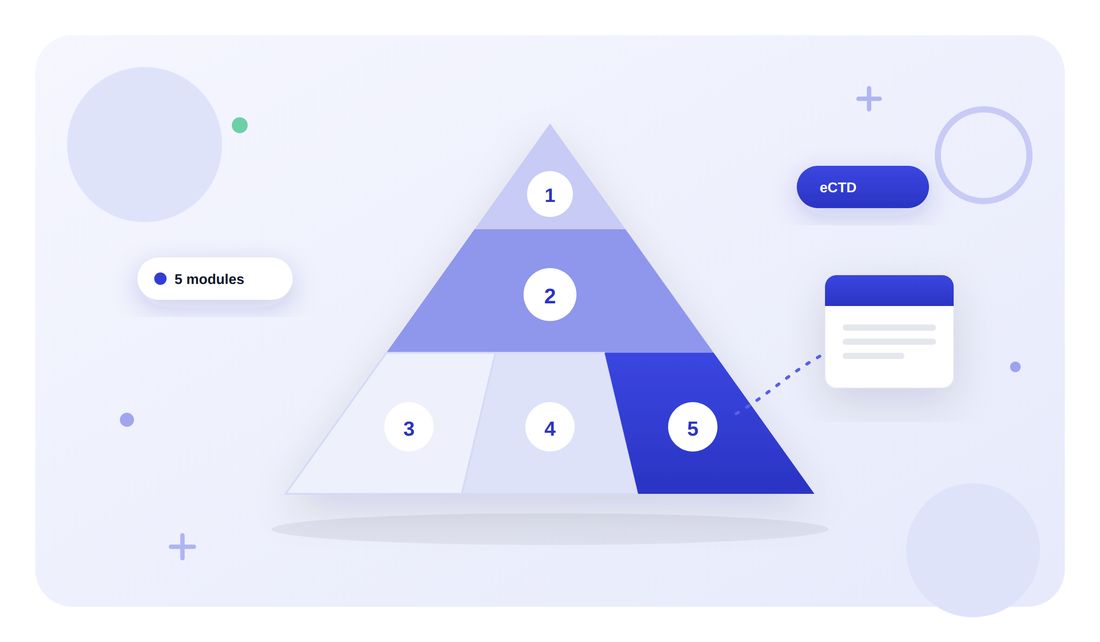
Zulassungsanträge sind als Common Technical Document (gemeinsames technisches Dokument) organisiert, das durch ICH M4 definiert ist. Alles, was Sie schreiben, landet an irgendeiner Stelle in seinen fünf Modulen, und regulatorische Gespräche werden eher in Modulnummern als in Dokumentennamen geführt.
Modul 1: Administrative Informationen und Fachinformationen. Regionsspezifisch und technisch gesehen nicht Teil des eigentlichen CTD.
Modul 2: Die Zusammenfassungen. Hier findet das meiste regulatorische Schreiben für Fortgeschrittene statt. Es enthält die zusammenfassende Qualitätsbewertung (Quality Overall Summary), die nichtklinische Übersicht (Nonclinical Overview) und, am wichtigsten für klinische Autoren, die klinische Übersicht (Clinical Overview) unter 2.5 und die klinische Zusammenfassung (Clinical Summary) unter 2.7.
Modul 3: Qualität. Chemie, Herstellung und Kontrollen (CMC).
Modul 4: Nichtklinische Studienberichte.
Modul 5: Klinische Studienberichte. Hier befinden sich die Berichte der einzelnen Studien.
Der in der Praxis wichtigste Unterschied besteht zwischen Modul 5 und Modul 2. Ein klinischer Studienbericht beschreibt eine einzige Studie. Die klinische Übersicht unter 2.5 argumentiert für das Produkt über alle Studien hinweg, und die klinische Zusammenfassung unter 2.7 trägt die Beweise zusammen, wobei 2.7.3 die Wirksamkeit, 2.7.4 die Sicherheit abdeckt und 2.7.6 die Kurzfassungen der einzelnen Studien sammelt. Ihre inhaltlichen Anforderungen stammen aus ICH M4E, nicht aus ICH E3.
Das elektronische Format für all dies ist das eCTD. Die FDA beschreibt es als das Standardformat für Einreichungen bei CDER und CBER, und es ist für Anträge auf Neuzulassungen, abgekürzte Anträge, Zulassungsanträge für Biologika und kommerzielle Anträge für neue Prüfpräparate erforderlich. Version 4.0 wird seit September 2024 unterstützt.
Die Dokumente, die Sie tatsächlich schreiben werden
Hier ist die Übersicht. Jede dieser Richtlinien ist kostenlos lesbar, und das Lesen der Richtlinie, die für Ihr nächstes Dokument gilt, ist die wertvollste Stunde, die Sie investieren können.
Dokument | Was es ist | Geregelt durch |
Klinisches Prüfprotokoll | Der Plan für eine Studie: Design, Population, Behandlungen, Endpunkte, Statistik | ICH E6(R3), Anhang 1, Appendix B |
Prüferinformation (Investigator Brochure) | Alles, was über das Produkt bekannt ist, zusammengestellt für die Personen, die die Studie durchführen | ICH E6(R3), Anhang 1, Appendix A |
Patientenaufklärung und Einwilligungserklärung | Was einem Teilnehmer mitgeteilt wird, bevor er der Teilnahme zustimmt | ICH E6(R3) Abschnitt 2.8, und in den USA 21 CFR 50.25 |
Klinischer Studienbericht | Der vollständige Bericht über eine abgeschlossene Studie, gegliedert in sechzehn Abschnitte | |
Klinische Übersicht (2.5) und klinische Zusammenfassung (2.7) | Die Argumentation auf Produktebene und die Zusammenstellung der Belege in einem Zulassungsantrag | |
Allgemeinverständliche Zusammenfassung der Ergebnisse | Eine laienverständliche Zusammenfassung der Studienergebnisse, die in der EU vorgeschrieben ist | EU-Verordnung 536/2014 Artikel 37, mit Good Lay Summary Practice |
Regelmäßiger aktualisierter Bericht über das Nutzen-Risiko-Verhältnis (PBRER) | Fortlaufende Sicherheitsberichterstattung für ein vermarktetes Produkt | |
Entwicklungs-Sicherheitsbericht (DSUR) | Jährliche Sicherheitsberichterstattung für ein Produkt, das sich noch in der Entwicklung befindet | |
Klinischer Bewertungsbericht | Das Dossier über die klinische Evidenz für ein Medizinprodukt in Europa | EU-MDR 2017/745, Artikel 61 und Anhang XIV, mit MEDDEV 2.7/1 Revision 4 als Arbeitsvorlage |
Briefing-Dokumente und Meeting-Pakete | Unterlagen, die für ein Treffen mit einer Behörde oder ein Beratungskomitee vorbereitet werden | Keine einheitliche Richtlinie. Verfahrensspezifisch, festgelegt durch die Behörde und die Art des Treffens |
Drei dieser Dokumente verdienen eine besondere Erwähnung. Die allgemeinverständliche Zusammenfassung (Plain Language Summary) ist das am meisten unterschätzte Dokument in diesem Bereich: Die EU verlangt ein solches Dokument innerhalb von zwölf Monaten nach Ende einer Studie (sechs Monate bei pädiatrischen Studien), und der Leitfaden für die „Good Lay Summary Practice“ setzt ein Ziel für die Lesbarkeit, das sich an Leser ab etwa 12 Jahren richtet. Ein solches Dokument gut zu schreiben, ist wirklich schwer, und diese Fähigkeit lässt sich überallhin übertragen.
Die Patientenaufklärung und Einwilligungserklärung ist der Bereich, in dem regulatorisches Schreiben auf echte Menschen trifft. E6(R3) fordert eine einfache, prägnante Sprache, und 21 CFR 50.25 legt acht Basiselemente sowie sechs zusätzliche Elemente fest. Es ist kurz, wird streng geprüft und ist eine gute Einstiegsaufgabe.
Briefing-Dokumente sind die Ausnahme, die die Regel bestätigt: Keine ICH-Richtlinie regelt sie, daher stammt ihre Struktur von der Behörde, dem Verfahren und Präzedenzfällen. Dasselbe gilt für pädiatrische Prüfkonzepte (PIPs) und Anträge auf Ausweisung als Arzneimittel gegen seltene Krankheiten (Orphan Designation), die eher durch regionale Vorschriften als durch die ICH geregelt werden.
<ProTip title="🔗 Rückverfolgbarkeit:" description="Jede Zahl, die Sie schreiben, sollte in einem einzigen Schritt auf ein Quelldokument zurückgeführt werden können. Wenn Sie nicht sagen können, aus welcher Tabelle oder welchem Bericht eine Zahl stammt, wissen Sie noch nicht, ob sie stimmt" />
Wie sich Regulatory Writing von Medical Communications unterscheidet
Menschen entscheiden sich oft zwischen diesen beiden Bereichen, ohne zu verstehen, wie unterschiedlich der Arbeitsalltag ist.
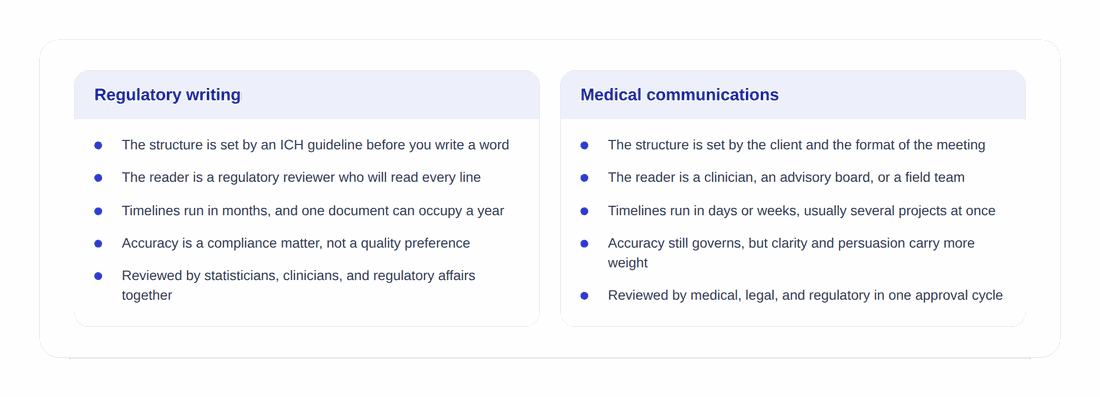
Im Regulatory Writing wird die Struktur durch eine Richtlinie vorgegeben, noch bevor Sie ein Wort schreiben, der Leser ist ein Prüfer, der jede Zeile liest, die Zeitpläne erstrecken sich über Monate und ein einziges Dokument kann ein Jahr in Anspruch nehmen, Genauigkeit ist eine Frage der Compliance und nicht nur eine Qualitätspräferenz, und die Prüfung findet gemeinsam mit Statistikern, Klinikern und Regulatory-Affairs-Mitarbeitern in einem Raum statt.
In der Medical Communications wird die Struktur vom Kunden und dem Format des Treffens vorgegeben, der Leser ist ein Kliniker, ein wissenschaftlicher Beirat oder ein Außendienstteam, die Zeitpläne erstrecken sich über Tage oder Wochen, wobei mehrere Projekte gleichzeitig laufen, Klarheit und Überzeugungskraft haben neben der Genauigkeit mehr Gewicht, und die Prüfung durchläuft einen einzigen medizinischen, rechtlichen und regulatorischen Freigabezyklus.
Keines von beiden ist schwieriger. Sie eignen sich für unterschiedliche Temperamente. Der regulatorische Bereich belohnt Geduld, Präzision und Toleranz gegenüber Verfahren. Medical Communications belohnt Schnelligkeit, Vielseitigkeit und den Umgang mit Unklarheiten.
Was sich 2025 geändert hat
Die meisten veröffentlichten Leitfäden zu diesem Thema stammen aus der Zeit vor den folgenden Entwicklungen, was man wissen sollte, wenn man älteres Material liest.
ICH E6(R3) hat am 6. Januar 2025 Schritt 4 erreicht. Dies ist die aktuelle Version der Guten Klinischen Praxis (GCP) und sie strukturiert die Richtlinie erheblich um, indem sie die inhaltlichen Anforderungen für das Protokoll und die Prüferinformation in die Anhänge von Anhang 1 verschiebt. Jeder Kurs oder Artikel, der sich auf E6(R2) als aktuell bezieht, ist veraltet.
SPIRIT 2025 wurde im April 2025 veröffentlicht und erschien gleichzeitig in Nature Medicine, The Lancet, JAMA und BMJ. Sie aktualisiert die Berichts-Checkliste für Studienprotokolle und ist der Referenzpunkt, den die meisten Fachzeitschriften und viele Sponsoren heute neben den regulatorischen Anforderungen nutzen.
eCTD v4.0 wird von der FDA seit September 2024 unterstützt. Dies ist eher eine Änderung des Einreichungsformats als eine Änderung des Schreibens, aber sie beeinflusst, wie Dokumente zusammengestellt und versioniert werden, was in der Praxis ein großes Problem für Autoren darstellt.
Wie der Prüfungszyklus tatsächlich abläuft

Ein regulatorisches Dokument wird nicht einfach geschrieben und dann genehmigt. Es durchläuft eine Schleife, meist mehrmals, und in dieser Schleife verlieren neue Autoren viel Zeit.
Ein typischer Zyklus läuft wie folgt ab: Ein mit dem Team vereinbarter Entwurf oder eine Gliederung, ein erster Entwurf, der an eine definierte Prüfgruppe verteilt wird, Kommentare, die innerhalb eines festen Zeitfensters zurückgegeben werden müssen, ein Treffen zur Klärung von Kommentaren, bei dem widersprüchliche Kommentare im Raum gelöst werden, ein überarbeiteter Entwurf, eine Qualitätskontrolle anhand von Quelldokumenten und schließlich die Freigabe. Bei größeren Dokumenten wiederholt sich der mittlere Teil dieser Sequenz zwei- oder dreimal.
Zwei Gewohnheiten zeichnen Menschen aus, die damit gut umgehen. Die erste ist, niemals einen Kommentar zu akzeptieren, den man nicht versteht. Wenn ein Kliniker eine Änderung verlangt, die dem früheren Kommentar eines Statistikers widerspricht, ist die Antwort ein Gespräch und keine Kompromissformulierung, die niemanden zufriedenstellt. Die zweite ist Versionsdisziplin. Zu wissen, auf welchen Entwurf sich ein Kommentar bezog, und dies auch sagen zu können, verhindert den häufigsten Fehler in einem langen Prüfungszyklus: dass eine Korrektur zwei Versionen später stillschweigend wieder rückgängig gemacht wird.
<ProTip title="📑 Versionskontrolle:" description="Führen Sie parallel zum Dokument ein kurzes Entscheidungsprotokoll, in dem Sie festhalten, was geändert wurde, warum und wer darum gebeten hat. Es dauert nur wenige Minuten pro Runde und beantwortet die Frage, die drei Monate später garantiert auftaucht" />
Wie man den Einstieg in das Regulatory Writing findet
Der verlässlichste Einstiegspunkt ist ein Auftragsforschungsinstitut (CRO), da diese die Dokumente vieler Sponsoren gleichzeitig bearbeiten und die Mitarbeiter daher gezielt schulen. Interne Sponsorenrollen sind in der Regel eher ein zweiter als ein erster Schritt. Freiberufliche regulatorische Arbeit existiert zwar, ist aber am Anfang schwierig, da Kunden Urteilsvermögen in Bezug auf Compliance einkaufen, und genau das hat ein neuer Autor noch nicht.
Was Sie tun können, bevor Sie jemand einstellt, ist lesen. Lesen Sie ICH E3 und E6(R3) von Anfang bis Ende. Schreiben Sie dann eine fiktive Kurzfassung einer veröffentlichten Studie unter Verwendung der E3-Abschnittsliste, die öffentlich zugänglich ist, und der Daten aus der Publikation. Dieses einzige Beispiel beweist mehr als jedes Zertifikat, weil es zeigt, dass Sie innerhalb von Vorgaben arbeiten können. Der AMWA-Leitfaden für Regulatory Writing bietet daneben einen guten, kostenlosen Überblick über das Berufsbild.
<ProTip title="🧰 Toolkit:" description="Lernen Sie fortgeschrittene Formatvorlagen, Querverweise und die Nachverfolgung von Änderungen in Ihrer Textverarbeitung gründlich, bevor Sie Ihre erste Stelle antreten. Regulatorische Autoren verbringen mehr Zeit mit diesen Funktionen als mit jedem anderen Tool" />
Die Richtlinie ist die Stellenbeschreibung
Wenn es einen Gedanken gibt, den man hieraus mitnehmen sollte, dann den, dass regulatorisches Schreiben keine mysteriöse Spezialisierung ist, die man nur intern lernen kann. Die Spezifikationen sind veröffentlicht, kostenlos und lesbar. Was einen kompetenten regulatorischen Autor von einem Anfänger unterscheidet, ist nicht der Zugang zu geheimen Vorlagen, sondern die Tatsache, dass er die entsprechende Richtlinie vor so kurzer Zeit gelesen hat, dass er weiß, was dort tatsächlich steht, und nicht das, was alle vermuten.
<CTA title="Ordnung in lange technische Entwürfe bringen" description="Strukturieren, entwerfen und prüfen Sie komplexe Dokumente, ohne die Konsistenz zwischen den Abschnitten zu verlieren" buttonLabel="Jenni kostenlos testen" link="https://app.jenni.ai/register" />
Beginnen Sie mit dem Dokumententyp, den Sie am wahrscheinlichsten zuerst erhalten werden. Das ist meist eine Protokollzusammenfassung, eine Einwilligungserklärung oder eine allgemeinverständliche Zusammenfassung. Lesen Sie die entsprechende Richtlinie, schreiben Sie ein Dokument und lassen Sie es von jemandem korrigieren, der dies beruflich tut. Die zugrundeliegende Disziplin – Methoden präzise beschreiben, ein konsistentes formelles Register einhalten und in der Lage sein, auf die Quelle hinter jeder Behauptung zu verweisen – ist überall in diesem Bereich dieselbe.