Durch
Nathan Auyeung
—
Wie man einen klinischen Studienbericht schreibt (ICH E3 Struktur)

Nathan Auyeung
Senior Accountant bei EY
Abschluss mit einem Bachelor in Rechnungswesen, abgeschlossenes Postgraduate-Diplom in Rechnungswesen
Wenn Sie nach Anleitungen zum Verfassen eines klinischen Studienberichts suchen, stoßen Sie meist auf die Primärquellen: die ICH-E3-Leitlinie selbst, dasselbe Dokument gespiegelt auf den Websites der FDA und EMA sowie eine Handvoll Anbieterseiten, die Ihnen sagen, Sie sollen „der ICH E3 folgen“, ohne zu erklären, was das in der Praxis bedeutet.
Dieser Artikel befasst sich daher mit der praktischen Ebene. Die vollständige Struktur aus sechzehn Abschnitten mit den jeweiligen Inhalten, der Stellenwert des Berichts innerhalb einer Einreichung, die Reihenfolge, in der erfahrene Autoren tatsächlich arbeiten, und die Teile der E3-Leitlinie, die weithin als Regeln behandelt werden, obwohl die Leitlinie selbst etwas anderes sagt.
<CTA title="Keep Long Technical Documents Consistent" description="Jenni helps you draft and structure complex writing while keeping terminology stable across sections" buttonLabel="Try Jenni Free" link="https://app.jenni.ai/register" />
Was ein klinischer Studienbericht ist
Ein klinischer Studienbericht (Clinical Study Report, CSR) ist die vollständige schriftliche Darstellung einer einzelnen klinischen Studie: was geplant war, was getan wurde, was festgestellt wurde und was es bedeutet. Seine Struktur leitet sich aus der Leitlinie ICH E3, Struktur und Inhalt von klinischen Studienberichten ab, die im November 1995 Stufe 4 erreichte und im Juli 1996 von der FDA als Richtlinie übernommen wurde. Es gibt keinen Nachtrag. Es existiert jedoch ein Fragen-und-Antworten-Dokument aus dem Jahr 2012, das weitaus wichtiger ist, als die meisten Menschen wissen, wie die späteren Abschnitte hier erläutern.
Wo er hingehört. In einem Zulassungsantrag, der auf dem Common Technical Document (CTD) basiert, befinden sich die einzelnen klinischen Studienberichte in Modul 5. Ihre Kurzfassungen (Synopsen) sind in Abschnitt 2.7.6 der klinischen Zusammenfassung (Clinical Summary) zusammengefasst, und die übergeordnete Argumentation über das Produkt wird im klinischen Überblick (Clinical Overview) unter 2.5 sowie der klinischen Zusammenfassung unter 2.7 dargelegt. Diese zusammenfassenden Dokumente werden separat gemäß ICH M4E verfasst und sind nicht der CSR. Neue medizinische Autoren verwechseln diese beiden Dinge ständig.
Ein vollständiger CSR für eine Phase-3-Studie umfasst in der Regel einige hundert Seiten Haupttext vor den Anhängen. Die Anhänge selbst können sich über Tausende von Seiten erstrecken.
<ProTip title="📍 Know your module:" description="Before your first CSR, learn where every clinical document sits in the CTD. Half the confusion new regulatory writers experience is not about writing at all, it is about not knowing which document they are in" />
Die sechzehn Abschnitte eines CSR
Dies ist das Grundgerüst. Die unten aufgeführten Abschnittstitel entsprechen denen, die in der ICH E3 verwendet werden.
# | Abschnitt | Was hineingehört |
1 | Titelseite | Studientitel, Produkt, Indikation, Protokollnummer, Phase, Sponsor, Datum des ersten und letzten Einschlusses sowie der verantwortliche medizinische Prüfer |
2 | Synopsis | Eine kurze, eigenständige Zusammenfassung der gesamten Studie, mit numerischen Ergebnissen statt bloßer Beschreibungen |
3 | Inhaltsverzeichnis | Inhalt des einzelnen Berichts, einschließlich der Fundorte von Anhängen und Tabellen |
4 | Abkürzungsverzeichnis und Definition von Begriffen | Jede Abkürzung und jeder Fachbegriff, der im Bericht verwendet wird |
5 | Ethik | Votum der Ethikkommission, Bestätigung, dass die Studie der Deklaration von Helsinki und der GCP entsprach, und wie die Einwilligung eingeholt wurde |
6 | Prüfärzte und administrative Studienstruktur | Wer die Studie an welchen Prüfzentren durchgeführt hat, sowie die beteiligten Gremien, Labore und Dienstleister |
7 | Einleitung | Eine kurze Begründung, die diese Studie in das Entwicklungsprogramm einordnet |
8 | Studienziele | Die primären und sekundären Ziele, so formuliert, wie sie im Protokoll festgehalten sind |
9 | Prüfplan (Investigational Plan) | Der größte Planungsabschnitt: Design, Population, Behandlungen, Verblindung, Endpunkte, Qualitätssicherung der Daten, geplante statistische Methoden und alle während der Durchführung vorgenommenen Änderungen |
10 | Studienpatienten | Verbleib der Patienten (Disposition) sowie Protokollabweichungen, wobei die schwerwiegenden separat ausgewiesen werden |
11 | Bewertung der Wirksamkeit | Analysesets, demografische Daten, Compliance und die Wirksamkeitsergebnisse mitsamt ihrer statistischen Auswertung |
12 | Bewertung der Sicherheit | Ausmaß der Exposition, unerwünschte Ereignisse, Todesfälle und andere schwerwiegende Ereignisse mit Fallberichten (Narrativen), Labordaten und Vitalparametern |
13 | Diskussion und Gesamtbeurteilung | Bedeutung der Ergebnisse, Nutzen-Risiko-Verhältnis und die Schlussfolgerungen, die durch die Daten gestützt werden |
14 | Tabellen, Abbildungen und Grafiken, auf die verwiesen, die aber nicht in den Text aufgenommen wurden | Die demografischen, Wirksamkeits- und Sicherheitstabellen, auf die im Fließtext verwiesen wird |
15 | Literaturverzeichnis | Im Bericht zitierte Publikationen |
16 | Anhänge | Studieninformationen, Patientendatenauflistungen, Prüfbögen (CRFs) und Auflistungen individueller Patientendaten |
Abschnitt 16 enthält vier Gruppen, die man namentlich kennen sollte. 16.1 Studieninformationen enthält das Prüfplan-Protokoll und Änderungen, ein Muster des Prüfbogens (CRF), Details zur Ethikkommission und das Muster der Einwilligungserklärung, Angaben zu den Prüfärzten und deren Lebensläufe, Randomisierungscodes sowie Dokumente zu den statistischen Methoden. 16.2 Patientendatenauflistungen enthält Therapieabbrüche, Abweichungen, Ausschlusskriterien von der Analyse, demografische Daten, Compliance, Wirksamkeitsdaten, unerwünschte Ereignisse und Laborwerte. 16.3 enthält die Prüfbögen (CRFs) für Todesfälle, andere schwerwiegende Ereignisse und Studienabbrüche aufgrund unerwünschter Ereignisse. 16.4 enthält Auflistungen individueller Patientendaten.
Die Abschnitte, die die meiste Arbeit machen
Drei Abschnitte nehmen die meiste Zeit beim Schreiben in Anspruch, und alle drei sind stark unterteilt.
Abschnitt 9, der Prüfplan. Hier wird die Studie vollständig beschrieben: das Design und die Begründung für die Wahl der Kontrollgruppe, die Ein- und Ausschlusskriterien, die verabreichten Behandlungen und wie die Patienten diesen zugewiesen wurden, Verblindung, Vor- und Begleittherapien, Compliance der Behandlung, die Wirksamkeits- und Sicherheitsvariablen und ob diese angemessen waren, die Qualitätssicherung der Daten, die geplanten statistischen Methoden und die Bestimmung des Stichprobenumfangs. Er schließt mit allen Änderungen an der Studiendurchführung oder den geplanten Analysen ab – ein Unterabschnitt, den Gutachter besonders aufmerksam lesen.
Abschnitt 11, die Bewertung der Wirksamkeit. Zuerst die Analysesets, dann demografische Daten und Ausgangsmerkmale, danach die Compliance und schließlich die Ergebnisse. Der Unterabschnitt zu den statistischen Fragestellungen ist der anspruchsvollste Teil: Kovariatenanpassungen, Umgang mit Studienabbrechern und fehlenden Werten, Zwischenanalysen, Multizentreneffekte, Multiplizität, Äquivalenztests in aktiv-kontrollierten Studien und Subgruppenanalysen. Für jeden dieser Punkte gibt es eine standardisierte Formulierung und eine falsche Formulierung, die Fragen provoziert.
Abschnitt 12, die Bewertung der Sicherheit. Ausmaß der Exposition, gefolgt von zusammengefassten, dargestellten, analysierten und nach Patienten aufgelisteten unerwünschten Ereignissen. Anschließend Todesfälle, andere schwerwiegende unerwünschte Ereignisse und andere signifikante unerwünschte Ereignisse, jeweils mit Auflistungen, Narrativen und Diskussion. Danach die Laborwerte Parameter für Parameter, die Vitalparameter und körperliche Befunde sowie schließlich die Schlussfolgerungen zur Sicherheit.
<ProTip title="🧷 Cross check:" description="Write the safety narratives before the safety summary rather than after. Narratives surface inconsistencies in the underlying data that a summary written first will paper over" />
Die Synopsis
Abschnitt 2 ist kurz und unverhältnismäßig wichtig, da er für viele Leser der einzige Teil ist, den sie vollständig lesen werden. Die ICH E3 fordert eine kurze Synopsis, die in der Regel auf drei Seiten begrenzt ist, und betont ausdrücklich, dass sie numerische Daten zur Veranschaulichung der Ergebnisse enthalten sollte, anstatt nur Text und P-Werte. Die Leitlinie liefert ein Musterformat, das Sponsor und Produkt, Titel, Prüfarzt und Zentrum, Studienzeitraum und -phase, Ziele, Methodik, Patientenzahlen, Diagnose und wichtigste Einschlusskriterien, die Test- und Referenzprodukte mit Dosierungen und Dauer, Bewertungskriterien, statistische Methoden, eine Zusammenfassung der Ergebnisse und Schlussfolgerungen abdeckt.
Bei der Drei-Seiten-Vorgabe erweist sich das Fragen-und-Antworten-Dokument als nützlich. Es bestätigt, dass die ICH M4E diese Grenze bei komplexeren und wichtigeren Studien auf bis zu zehn Seiten ausdehnt. Wenn Ihnen also gesagt wurde, dass drei Seiten die absolute Obergrenze für die Synopsis einer pivotalen Studie sind, entspricht das nicht den tatsächlichen Richtlinien.
Wie man tatsächlich einen schreibt
Die folgende Reihenfolge hat sich bei erfahrenen Autoren bewährt, und sie entspricht nicht der Reihenfolge im fertigen Dokument.
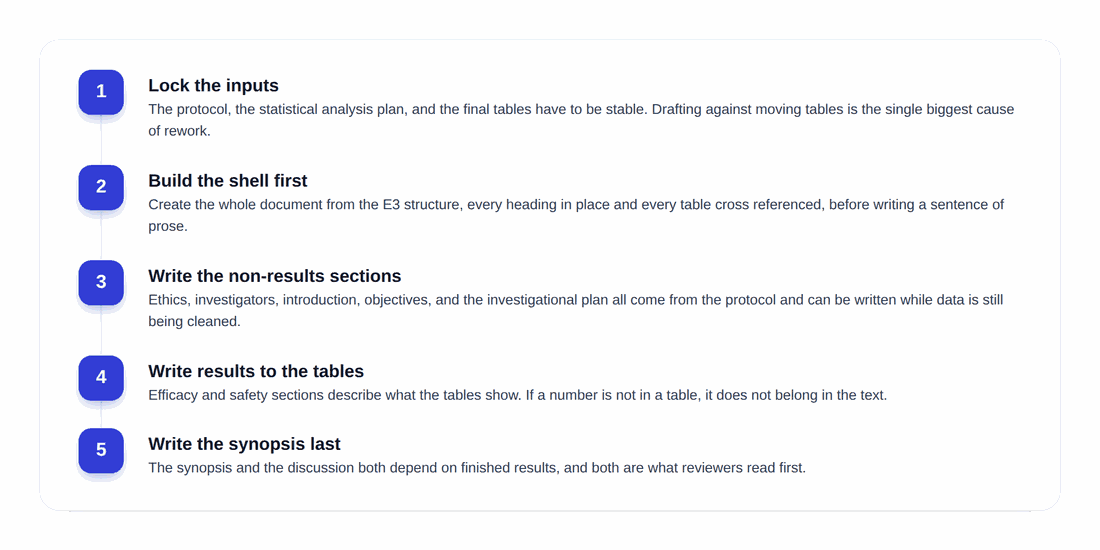
Die Inputs einfrieren. Das Protokoll, der statistische Analyseplan und die finalen Tabellen müssen stabil sein, bevor mit dem Entwurf begonnen wird. Wirksamkeitstexte auf Basis von Tabellen zu schreiben, die immer wieder neu erstellt werden, ist die größte Quelle für unnötigen Arbeitsaufwand in diesem Bereich.
Zuerst das Grundgerüst bauen. Erstellen Sie das gesamte Dokument anhand der E3-Struktur mit jeder Überschrift an Ort und Stelle, Platzhaltern für alle Tabellenverweise und einem ersten Entwurf der Abkürzungsliste. Ein vollständiges, leeres Grundgerüst macht die verbleibende Arbeit sichtbar und verhindert, dass Abschnitte vergessen werden.
Schreiben Sie die Abschnitte ohne Ergebnisse frühzeitig. Ethik, Prüfärzte, Einleitung, Ziele und der Großteil des Prüfplans stammen aus dem Protokoll. All dies kann geschrieben werden, während die Datenbank noch bereinigt wird – eine Zeit, die sonst ungenutzt verstreichen würde.
Schreiben Sie die Ergebnisse passend zu den Tabellen. Die Abschnitte 11 und 12 beschreiben, was die Tabellen zeigen. Sie führen keine neuen Analysen ein und enthalten keine Zahlen, die nicht irgendwo in einer Tabelle zu finden sind. Wenn Sie sich dabei ertappen, wie Sie selbst etwas berechnen, halten Sie inne und bitten Sie den Statistiker um eine entsprechende Tabelle.
Schreiben und diskutieren Sie die Synopsis ganz zum Schluss. Beide hängen von den fertigen Ergebnissen ab. Beide werden zuerst gelesen. Diese Umkehrung sollten Sie bei Ihrer Zeitplanung im Hinterkopf behalten, da die Abschnitte, die unter dem größten Zeitdruck stehen, diejenigen sind, die von den Lesern am meisten Aufmerksamkeit erhalten.
Was die ICH E3 erlaubt, obwohl viele denken, es sei verboten
Dies ist der nützlichste Aspekt des Fragen-und-Antworten-Dokuments von 2012, und er fehlt fast vollständig in den online frei zugänglichen Leitfäden.
Die E3 ist eine Leitlinie, keine starre Vorlage. Das Q&A stellt direkt klar, dass die E3 kein Regelwerk aus unumstößlichen Anforderungen ist und dass Flexibilität bei ihrer Anwendung dazugehört. Abschnitte können umgestellt, für eine bestimmte Studie irrelevante Abschnitte weggelassen und neue Abschnitte hinzugefügt werden. Teams, die die nummerierte Struktur als unantastbar behandeln, produzieren Berichte mit leeren Überschriften und unpraktisch platzierten Inhalten, ohne dass es dafür einen echten Grund gibt.
Die Seitenbegrenzung der Synopsis ist nicht absolut. Wie oben erwähnt, dehnt M4E sie bei komplexen Studien aus.
Die Anhänge sind keine Kopie des Trial Master Files (TMF). Die E3 stammt aus einer Zeit vor den heutigen Erwartungen an den Inhalt des Trial Master Files. Diese Inhalte in Abschnitt 16 zu duplizieren, ist eine weit verbreitete und teure Angewohnheit. Beschränken Sie sich auf das, was ein Gutachter tatsächlich benötigt, um diesen Bericht zu prüfen.
Datentypen, die in der E3 nicht genannt werden, haben ihren Platz. Pharmakokinetik, Biomarker und von Patienten berichtete Ergebnisse (Patient Reported Outcomes) wurden 1995 noch nicht in dieser Weise berücksichtigt. Eigenständige Berichte, die neben dem CSR eingereicht werden, sind völlig akzeptabel.
Das Q&A klärt zudem zwei immer wiederkehrende Streitfragen: Wie man in Abschnitt 10.2 eine schwerwiegende von einer geringfügigen Protokollabweichung unterscheidet und wie man die Doppelzählung eines Patienten vermeidet, der sowohl in der Todesfallliste als auch in der Liste der anderen schwerwiegenden unerwünschten Ereignisse auftaucht.
<ProTip title="📖 Read the Q and A:" description="The 2012 Questions and Answers document is seven questions long and takes fifteen minutes. It will settle more internal debates than any style guide your company owns" />
Verkürzte Berichte und abgebrochene Studien
Kaum ein Text für die allgemeine Öffentlichkeit befasst sich damit, obwohl die E3 dies explizit thematisiert.
Ein verkürzter Bericht, der zusammengefasste Daten verwendet oder bei dem einige Abschnitte weggelassen wurden, kann für unkontrollierte Studien, für Studien, die nicht zum Nachweis der Wirksamkeit konzipiert waren, für schwer fehlerhafte oder abgebrochene Studien sowie für kontrollierte Studien zu Indikationen, die nichts mit der angestrebten Zulassung zu tun haben, akzeptabel sein. Eine kontrollierte Sicherheitsstudie muss dennoch in vollem Umfang berichtet werden.
Dabei gelten zwei Bedingungen: Eine vollständige Beschreibung der Sicherheitsaspekte muss in jedem Fall enthalten sein. Zudem muss der verkürzte Bericht genügend Details über Design und Ergebnisse enthalten, damit die Behörde entscheiden kann, ob sie letztendlich doch die Vollversion anfordert. Diese zweite Bedingung wird oft unterschätzt: Ein zu dünner verkürzter Bericht führt einige Monate später lediglich zu einer Aufforderung, das vollständige Dokument einzureichen.
<ProTip title="📉 Scope it early:" description="If a study was terminated, agree the abbreviated scope with regulatory affairs before drafting rather than after. Rewriting an abbreviated report into a full one is far more expensive than writing the full one first" />
Bevor Sie den Entwurf verteilen
Führen Sie diese sechs Prüfungen selbst durch, bevor das Dokument die Gutachter erreicht. Jede einzelne davon deckt Fehler auf, deren spätere Behebung teuer ist.
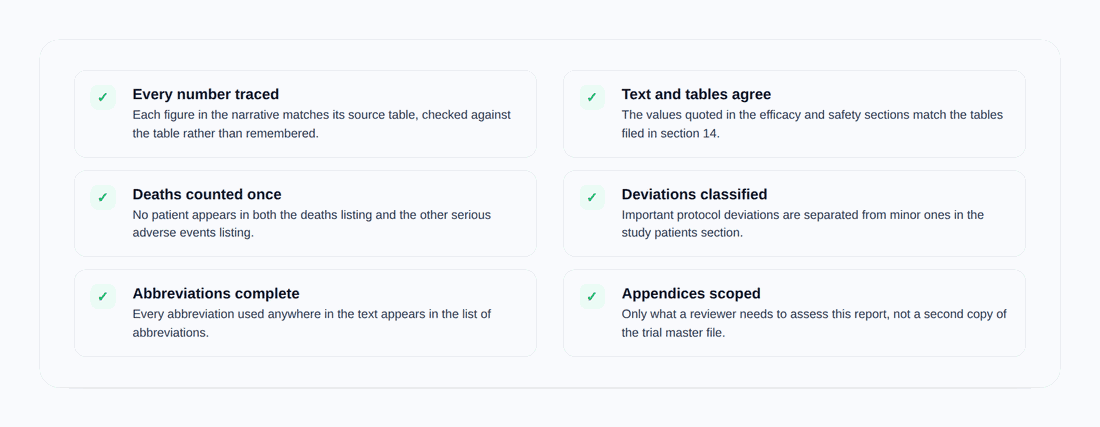
Im Fließtext: Stellen Sie sicher, dass jede Zahl im Text mit der Quelltabelle übereinstimmt und Sie sich nicht auf Ihr Gedächtnis verlassen; dass die Werte in den Abschnitten 11 und 12 mit den in Abschnitt 14 abgelegten Tabellen übereinstimmen; dass kein Patient sowohl in der Todesfallliste als auch in der Liste der anderen schwerwiegenden unerwünschten Ereignisse gezählt wird; dass schwerwiegende Protokollabweichungen von geringfügigen getrennt dargestellt sind; dass jede verwendete Abkürzung in Abschnitt 4 aufgeführt ist und dass die Anhänge nur das enthalten, was ein Gutachter für diesen Bericht benötigt.
Die Gewohnheit, die man entwickeln sollte, ist das Überprüfen statt Vertrauen. Ein CSR geht durch viele Hände, und die Fehler, die bis zur Einreichung überleben, sind fast immer Zahlen, die irgendwer ungeprüft übernommen hat, ohne noch einmal in der Tabelle nachzuschauen.
Die Struktur ist der einfache Teil
Die sechzehn Abschnitte zu lernen, dauert einen Nachmittag. Was Jahre braucht, ist das Urteilsvermögen: zu wissen, wie viele Details ein Gutachter im Unterabschnitt zu den statistischen Fragen benötigt, wie man eine Protokollabweichung beschreibt, ohne sie zu verharmlosen oder aufzubauschen, und wie man eine Diskussion verfasst, die ein gemischtes Ergebnis ehrlich darstellt, ohne das gesamte Programm zu gefährden. Die Struktur ist öffentlich und kostenlos. Das Urteilsvermögen kommt durch die praktische Arbeit unter Anleitung.
<CTA title="Draft Complex Documents With Fewer Loose Ends" description="Keep terminology, structure, and sources consistent across a long technical document" buttonLabel="Try Jenni Free" link="https://app.jenni.ai/register" />
Wenn Sie am Anfang stehen, lesen Sie die E3 einmal von vorne bis hinten durch, lesen Sie dann die Fragen und Antworten und anschließend eine veröffentlichte CSR-Synopsis eines Unternehmens, das diese öffentlich zugänglich macht. Diese drei Dinge zusammen werden Ihnen mehr beibringen als jede Zusammenfassung darüber, einschließlich dieser hier. Die zugrunde liegende Disziplin des Schreibens, also Methoden präzise zu beschreiben und über ein langes Dokument hinweg einen konsistenten formellen Stil beizubehalten, ist dieselbe Fähigkeit, die für jedes anspruchsvolle technische Schreiben erforderlich ist.