Por
Justin Wong
—
Redação Médica Regulatória: Documentos Chave e Como Escrevê-los

Justin Wong
Chefe de Crescimento
Formado com um Bacharelado em Negócios Globais e Artes Digitais, com Menor em Empreendedorismo
A redação médica regulatória é descrita em quase todos os lugares como uma carreira e em quase nenhum como um conjunto de entregáveis. Você pode ler três guias longos sobre a função e ainda assim não saber quais documentos produziria ou qual diretriz indica como estruturar cada um deles.
Isto resolve isso. Abaixo está o mapeamento documento por documento, com a diretriz reguladora e um link para cada item, além de como funciona a estrutura de submissão, o que realmente mudou em 2025 e como o ciclo de revisão realmente ocorre.
<CTA title="Elabore Documentos Técnicos Com Menos Pontas Soltas" description="Jenni ajuda você a estruturar documentos longos e manter a terminologia consistente em todas as seções" buttonLabel="Experimente o Jenni Gratuitamente" link="https://app.jenni.ai/register" />
O Que É a Redação Médica Regulatória
A redação médica regulatória é a produção dos documentos que são enviados a um órgão regulador de medicamentos ou dispositivos: a FDA, a EMA, a MHRA, a PMDA e seus equivalentes. Ela abrange toda a vida útil de um produto, desde o primeiro protocolo escrito antes de qualquer pessoa receber uma dose, passando pelo pedido de comercialização, até os relatórios periódicos de segurança enviados enquanto o produto estiver no mercado.
Duas características definem o trabalho. A estrutura é decidida antes de começar, por meio de uma diretriz que é pública e gratuita para leitura. E o leitor é um revisor regulatório que é profissionalmente obrigado a notar inconsistências. Essa combinação faz com que o trabalho tenha menos a ver com expressão e mais com precisão, rastreabilidade e saber qual livro de regras se aplica ao documento à sua frente.
<ProTip title="🗺️ Orientação:" description="A maneira mais rápida de parecer competente em uma entrevista de redação regulatória é citar a diretriz que rege cada documento. Esse conhecimento é gratuito e a maioria dos candidatos não se deu ao trabalho de pesquisar" />
O CTD e Por Que Todo Documento Tem um Número de Módulo
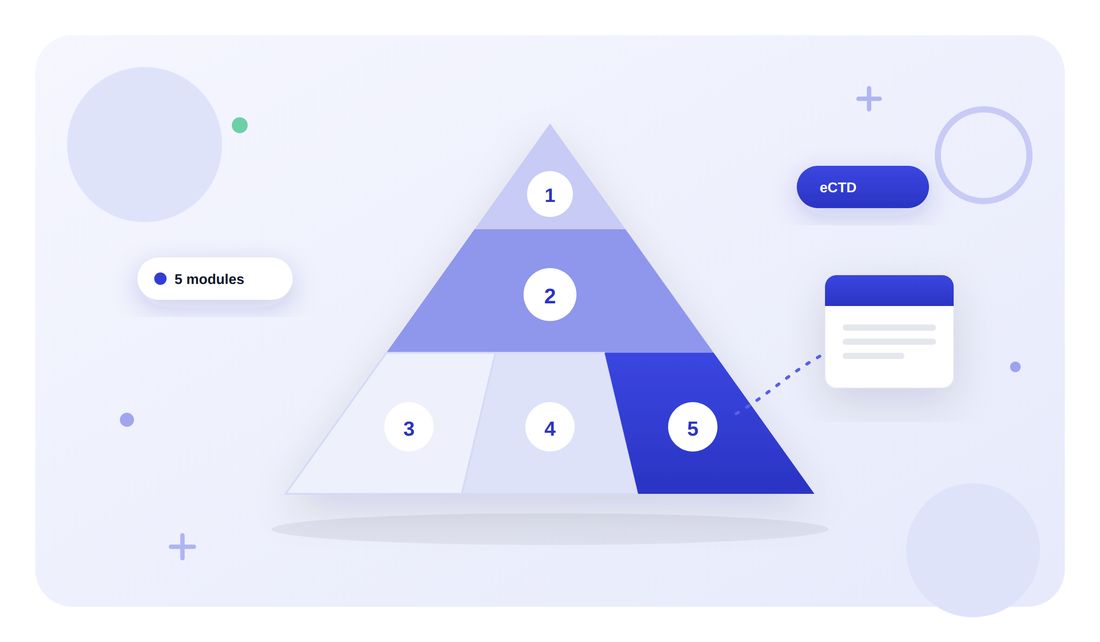
Os pedidos de comercialização são organizados como um Documento Técnico Comum (Common Technical Document), definido pela ICH M4. Tudo o que você escreve vai para algum lugar de seus cinco módulos, e as conversas regulatórias são conduzidas por números de módulos em vez de nomes de documentos.
Módulo 1: informações administrativas e de prescrição. Específico de cada região e, tecnicamente, não faz parte do CTD propriamente dito.
Módulo 2: os resumos. É aqui que ocorre a maior parte da redação regulatória sênior. Contém o Resumo Global de Qualidade, a Visão Geral Não Clínica e, o mais importante para os redatores clínicos, a Visão Geral Clínica no 2.5 e o Resumo Clínico no 2.7.
Módulo 3: qualidade. Química, fabricação e controles.
Módulo 4: relatórios de estudos não clínicos.
Módulo 5: relatórios de estudos clínicos. Relatórios de ensaios individuais ficam aqui.
A distinção mais importante na prática é entre o Módulo 5 e o Módulo 2. Um relatório de estudo clínico descreve um ensaio. A Visão Geral Clínica no 2.5 apresenta a argumentação sobre o produto em todos eles, e o Resumo Clínico no 2.7 reúne as evidências, com o 2.7.3 cobrindo a eficácia, o 2.7.4 cobrindo a segurança e o 2.7.6 coletando as sinopses dos estudos individuais. Seus requisitos de conteúdo vêm da diretriz ICH M4E, e não da ICH E3.
O formato eletrônico para tudo isso é o eCTD. A FDA o descreve como o formato padrão para submissões ao CDER e ao CBER, sendo obrigatório para novos pedidos de medicamentos, pedidos abreviados, pedidos de licença de produtos biológicos e pedidos comerciais de novos medicamentos sob investigação. A versão 4.0 é aceita desde setembro de 2024.
Os Documentos Que Você Realmente Irá Escrever
Aqui está o mapa. Cada uma dessas diretrizes é gratuita para leitura, e ler a que rege seu próximo documento é a hora de maior valor disponível para você.
Documento | O que é | Regido por |
Protocolo de ensaio clínico | O plano para um ensaio: desenho, população, tratamentos, desfechos, estatísticas | ICH E6(R3), Anexo 1, Apêndice B |
Brochura do investigador | Tudo o que se sabe sobre o produto, compilado para as pessoas que realizam o ensaio | ICH E6(R3), Anexo 1, Apêndice A |
Termo de consentimento livre e esclarecido | O que é dito a um participante antes de ele concordar em participar | ICH E6(R3) seção 2.8, e nos EUA 21 CFR 50.25 |
Relatório de estudo clínico | O relato completo de um ensaio concluído, em dezesseis seções | |
Visão Geral Clínica (2.5) e Resumo Clínico (2.7) | A argumentação em nível de produto e a reunião de evidências em um pedido de comercialização | |
Resumo dos resultados em linguagem simples | Um resumo leigo dos resultados do ensaio, obrigatório na UE | Regulamento da UE 536/2014 Artigo 37, com a Good Lay Summary Practice |
Relatório periódico de avaliação de benefício-risco | Relatório de segurança contínuo para um produto comercializado | |
Relatório de atualização de segurança do desenvolvimento | Relatório anual de segurança para um produto ainda em desenvolvimento | |
Relatório de avaliação clínica | O dossiê de evidências clínicas para um dispositivo médico na Europa | MDR da UE 2017/745, Artigo 61 e Anexo XIV, com o MEDDEV 2.7/1 revisão 4 como modelo de trabalho |
Documentos de briefing e pacotes de reuniões | Material preparado para uma reunião com uma agência ou comitê consultivo | Nenhuma diretriz única. Específico do procedimento, definido pela agência e pelo tipo de reunião |
Três deles merecem uma observação. O resumo em linguagem simples é o documento mais subestimado na área: a UE exige um no prazo de doze meses após o término do ensaio (seis meses para ensaios pediátricos), e a diretriz Good Lay Summary Practice define uma meta de legibilidade voltada para leitores a partir de aproximadamente 12 anos. Escrever um bom resumo é genuinamente difícil e a habilidade se transfere para qualquer área.
O termo de consentimento livre e esclarecido é onde a redação regulatória encontra as pessoas reais. A E6(R3) exige uma linguagem simples e concisa, e o 21 CFR 50.25 estabelece oito elementos básicos e seis adicionais. É curto, analisado detalhadamente e uma boa tarefa inicial.
Os documentos de briefing são a exceção que confirma a regra: nenhuma diretriz da ICH os rege, portanto, sua estrutura vem da agência, do procedimento e do precedente. O mesmo vale para os planos de investigação pediátrica e para os pedidos de designação de medicamentos órfãos, que são regidos pela regulamentação regional e não pela ICH.
<ProTip title="🔗 Rastreabilidade:" description="Cada número que você escreve deve ser rastreável até um documento de origem em uma única etapa. Se você não puder dizer de qual tabela ou relatório veio um dado, você ainda não sabe se ele está correto" />
Como a Redação Regulatória se Diferencia da Comunicação Médica
As pessoas costumam escolher entre as duas áreas sem entender o quanto a rotina de cada uma é diferente.
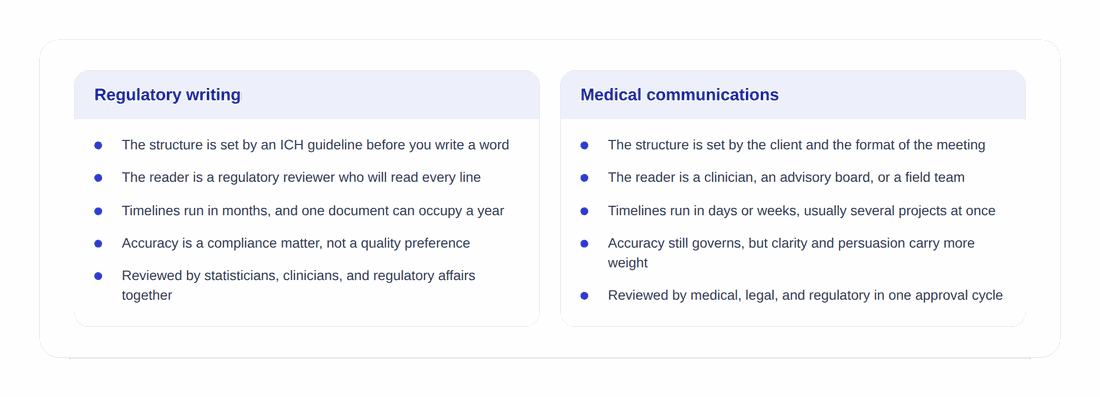
Na redação regulatória, a estrutura é definida por uma diretriz antes de você escrever a primeira palavra, o leitor é um revisor que lerá cada linha, os prazos são contados em meses e um único documento pode ocupar um ano, a precisão é uma questão de conformidade regulatória e não de preferência de qualidade, e a revisão ocorre com estatísticos, clínicos e assuntos regulatórios reunidos em uma mesma sala.
Na comunicação médica, a estrutura é definida pelo cliente e pelo formato da reunião, o leitor é um médico, um conselho consultivo ou uma equipe de campo, os prazos são contados em dias ou semanas com vários projetos em andamento simultaneamente, a clareza e a persuasão têm mais peso junto com a precisão, e a revisão passa por um único ciclo de aprovação médica, jurídica e regulatória.
Nenhuma delas é mais difícil. Elas se adaptam a temperamentos diferentes. A área regulatória recompensa a paciência, a precisão e a tolerância aos procedimentos. A comunicação médica recompensa a velocidade, a versatilidade e a facilidade em lidar com ambiguidades.
O Que Mudou em 2025
A maior parte das orientações publicadas sobre este assunto é anterior aos fatos a seguir, o que vale a pena saber se você estiver lendo material mais antigo.
A diretriz ICH E6(R3) atingiu a etapa 4 em 6 de janeiro de 2025. Esta é a versão atual das Boas Práticas Clínicas e ela reestrutura consideravelmente a diretriz, movendo os requisitos de conteúdo do protocolo e da brochura do investigador para os apêndices do Anexo 1. Qualquer curso ou artigo que se refira à E6(R2) como atual está desatualizado.
O SPIRIT 2025 foi publicado em abril de 2025, aparecendo simultaneamente na Nature Medicine, The Lancet, JAMA e BMJ. Ele atualiza o checklist de relatórios para protocolos de ensaios e é o ponto de referência que a maioria dos periódicos e muitos patrocinadores utilizam atualmente, junto com os requisitos regulatórios.
A versão eCTD v4.0 é aceita pela FDA desde setembro de 2024. Trata-se de uma mudança no formato de submissão, e não na redação, mas afeta a forma como os documentos são organizados e as versões são controladas, o que, na prática, é um grande problema para o redator.
Como o Ciclo de Revisão Realmente Funciona

Um documento regulatório não é apenas escrito e depois aprovado. Ele passa por um fluxo contínuo, geralmente várias vezes, e esse fluxo é onde os novos redatores perdem tempo.
Um ciclo típico funciona da seguinte forma: um modelo ou rascunho inicial é acordado com a equipe, um primeiro rascunho é enviado a um grupo de revisão definido, os comentários são devolvidos em um prazo fixo, ocorre uma reunião de resolução de comentários onde observações contraditórias são resolvidas na hora, um rascunho revisado é elaborado, uma verificação de controle de qualidade é feita comparando com os documentos de origem e, finalmente, ocorre a aprovação. Documentos maiores repetem a parte intermediária dessa sequência duas ou três vezes.
Dois hábitos diferenciam as pessoas que lidam bem com isso. O primeiro é nunca aceitar um comentário que você não entende. Se um médico pede uma alteração que contradiz um comentário anterior de um estatístico, a solução é uma conversa, não uma redação de compromisso que não satisfaça nenhum dos dois. O segundo é a disciplina de controle de versão. Saber em relação a qual rascunho um comentário foi feito, e ser capaz de dizer isso, evita a falha mais comum em um ciclo longo de revisão, que é ver uma correção ser desfeita silenciosamente duas versões mais tarde.
<ProTip title="📑 Controle de versão:" description="Mantenha um breve registro de decisões junto ao documento, anotando o que foi alterado, o porquê e quem solicitou. Isso leva minutos por rodada e responde à pergunta que sempre surge três meses depois" />
Como Ingressar na Redação Regulatória
O ponto de entrada mais confiável é uma organização de pesquisa por contrato (CRO), porque elas gerenciam os documentos de muitos patrocinadores ao mesmo tempo e, por isso, treinam as pessoas de forma estruturada. Cargos internos no patrocinador costumam ser um segundo passo, e não o primeiro. O trabalho regulatório freelancer existe, mas é difícil no início, já que os clientes buscam experiência sobre conformidade, e isso é exatamente o que um redator iniciante ainda não tem.
O que você pode fazer antes de ser contratado é ler. Leia as diretrizes ICH E3 e E6(R3) de ponta a ponta. Em seguida, escreva uma simulação de sinopse de um ensaio publicado usando a lista de seções da E3, que é pública, e os dados do artigo. Essa única amostra demonstra mais do que qualquer certificado, pois mostra que você consegue trabalhar dentro de uma especificação. O guia da AMWA para redação regulatória é uma boa visão geral gratuita da carreira para acompanhar esse processo.
<ProTip title="🧰 Caixa de ferramentas:" description="Aprenda estilos avançados, referências cruzadas e controle de alterações no seu processador de texto adequadamente antes de assumir sua primeira função. Os redatores regulatórios passam mais tempo usando esses recursos do que qualquer outra ferramenta" />
A Diretriz É a Própria Descrição do Cargo
Se há uma ideia que vale a pena levar disso, é que a redação regulatória não é uma especialidade misteriosa que você só pode aprender por dentro. As especificações são publicadas, gratuitas e de fácil leitura. O que diferencia um redator regulatório competente de um iniciante não é o acesso a modelos secretos, mas sim ter lido a diretriz relevante recentemente o suficiente para saber o que ela realmente diz, em vez do que todos presumem que ela diz.
<CTA title="Traga Ordem para Rascunhos Técnicos Longos" description="Estruture, redija e revise documentos complexos sem perder a consistência entre as seções" buttonLabel="Experimente o Jenni Gratuitamente" link="https://app.jenni.ai/register" />
Comece com o tipo de documento que você tem mais chances de receber primeiro, que geralmente é um resumo de protocolo, um termo de consentimento ou um resumo leigo. Leia sua diretriz, escreva um e peça para alguém experiente na área revisá-lo. A disciplina subjacente de descrever métodos com precisão, manter um registro formal consistente e ser capaz de apontar para a fonte por trás de cada afirmação é a mesma em todas as áreas deste campo.