Por
Nathan Auyeung
—
Como Escrever um Relatório de Estudo Clínico (Estrutura ICH E3)

Nathan Auyeung
Contabilista Sênior na EY
Formado com um Bacharelado em Contabilidade, completou um Diploma de Pós-Graduação em Contabilidade
Ao pesquisar orientações sobre como escrever um relatório de estudo clínico, você obtém principalmente as fontes primárias: a própria diretriz ICH E3, o mesmo documento espelhado nos sites do FDA e da EMA, e um punhado de páginas de fornecedores que dizem "siga o ICH E3" sem explicar o que isso significa na prática.
Portanto, este texto aborda a camada prática. A estrutura completa de dezesseis seções com o que pertence a cada uma, onde o relatório se posiciona dentro de uma submissão, a sequência na qual escritores experientes realmente trabalham e as partes do E3 que são amplamente tratadas como regras, embora a própria diretriz diga o contrário.
<CTA title="Mantenha Documentos Técnicos Longos Consistentes" description="Jenni ajuda você a redigir e estruturar textos complexos enquanto mantém a terminologia estável entre as seções" buttonLabel="Experimente Jenni Grátis" link="https://app.jenni.ai/register" />
O que é um Relatório de Estudo Clínico
Um relatório de estudo clínico, ou CSR (Clinical Study Report), é o relato escrito completo de um único ensaio clínico: o que foi planejado, o que foi feito, o que foi descoberto e o que isso significa. Sua estrutura vem do ICH E3, Estrutura e Conteúdo de Relatórios de Estudos Clínicos, que alcançou a etapa 4 em novembro de 1995 e foi adotado pelo FDA como orientação em julho de 1996. Não há adendo. Existe um documento de Perguntas e Respostas de 2012, e ele importa mais do que a maioria das pessoas imagina, conforme as seções posteriores aqui explicam.
Onde ele se posiciona. Em um pedido de registro de medicamento construído sobre o Documento Técnico Comum (CTD), os relatórios de estudos clínicos individuais residem no Módulo 5. Seus resumos são coletados na seção 2.7.6 do Resumo Clínico, e a argumentação de nível mais alto sobre o produto é feita na Visão Geral Clínica em 2.5 e no Resumo Clínico em 2.7. Esses documentos de resumo são escritos separadamente, sob o ICH M4E, e não são o CSR. Novos redatores regulatórios confundem constantemente os dois.
Um CSR completo para um ensaio de fase 3 geralmente chega a algumas centenas de páginas de texto principal antes dos apêndices. Os próprios apêndices podem chegar a milhares.
<ProTip title="📍 Conheça o seu módulo:" description="Antes do seu primeiro CSR, aprenda onde cada documento clínico se posiciona no CTD. Metade da confusão que os novos redatores regulatórios enfrentam não tem a ver com a redação em si, mas sim com o fato de não saberem em qual documento estão trabalhando" />
As Dezesseis Seções de um CSR
Esta é a espinha dorsal. Os títulos das seções abaixo são os utilizados pelo ICH E3.
# | Seção | O que pertence a ela |
1 | Página de Rosto | Título do estudo, produto, indicação, número do protocolo, fase, patrocinador, datas do primeiro e do último recrutamento, e o médico responsável |
2 | Sinopse | Um breve resumo independente de todo o estudo, com resultados numéricos em vez de apenas descrição textual |
3 | Sumário | Conteúdo do relatório individual, incluindo a localização de apêndices e tabelas |
4 | Lista de Abreviaturas e Definição de Termos | Todas as abreviaturas e quaisquer termos especializados usados no relatório |
5 | Ética | Parecer do comitê de ética, garantia de que o estudo seguiu a Declaração de Helsinque e as Boas Práticas Clínicas (GCP), e como o consentimento livre e esclarecido foi obtido |
6 | Investigadores e Estrutura Administrativa do Estudo | Quem conduziu o estudo, em quais centros, e os comitês, laboratórios e fornecedores envolvidos |
7 | Introdução | Uma breve justificativa, situando este ensaio clínico dentro do programa de desenvolvimento |
8 | Objetivos do Estudo | Os objetivos primários e secundários, descritos exatamente como constavam no protocolo |
9 | Plano de Investigação | A maior seção de planejamento: desenho, população, tratamentos, mascaramento (cegamento), desfechos, garantia de qualidade dos dados, estatísticas planejadas e quaisquer alterações feitas durante a condução |
10 | Pacientes do Estudo | Disposição dos pacientes e desvios de protocolo, com os desvios importantes identificados separadamente |
11 | Avaliação de Eficácia | Conjuntos de análise, características basais, adesão ao tratamento e os resultados de eficácia com seu respectivo tratamento estatístico |
12 | Avaliação de Segurança | Extensão da exposição, eventos adversos, mortes e outros eventos graves com suas respectivas narrativas, dados laboratoriais e sinais vitais |
13 | Discussão e Conclusões Gerais | O que os resultados significam, benefícios e riscos, e as conclusões sustentadas pelos dados |
14 | Tabelas, Figuras e Gráficos Mencionados, mas não Incluídos no Texto | As tabelas demográficas, de eficácia e de segurança que a narrativa aponta |
15 | Referências Bibliográficas | Publicações citadas no relatório |
16 | Apêndices | Informações sobre o estudo, listagens de dados dos pacientes, fichas de coleta de dados (CRFs) e listagens de dados individuais dos pacientes |
A seção 16 possui quatro grupos que vale a pena conhecer pelo nome. A 16.1 Informações sobre o Estudo contém o protocolo e emendas, um modelo de ficha de coleta de dados (CRF), detalhes do comitê de ética e o modelo de termo de consentimento, detalhes e currículos resumidos dos investigadores, códigos de randomização e documentação dos métodos estatísticos. A 16.2 Listagens de Dados dos Pacientes contém descontinuações, desvios, exclusões de análises, dados demográficos, adesão ao tratamento, respostas de eficácia, eventos adversos e medições laboratoriais. A 16.3 contém fichas de coleta de dados para óbitos, outros eventos graves e saídas do estudo por eventos adversos. A 16.4 contém listagens de dados individuais dos pacientes.
As Seções Onde o Trabalho Realmente Está
Três seções consomem a maior parte do tempo de redação, e todas as três são profundamente subdivididas.
Seção 9, o Plano de Investigação. É aqui que o ensaio clínico é descrito na íntegra: o desenho e a justificativa para a escolha do controle, os critérios de inclusão e exclusão, os tratamentos administrados e como os pacientes foram distribuídos a eles, o mascaramento, tratamentos prévios e concomitantes, a adesão ao tratamento, as variáveis de eficácia e segurança e se eram apropriadas, a garantia de qualidade dos dados, os métodos estatísticos planejados e a determinação do tamanho da amostra. Ela termina com quaisquer alterações feitas na condução do estudo ou nas análises planejadas, que é a subseção que os revisores leem com extrema atenção.
Seção 11, a Avaliação de Eficácia. Primeiro os conjuntos de análise, depois os dados demográficos e características basais, depois a adesão e, em seguida, os resultados. A subseção de questões estatísticas é a parte mais exigente: ajustes de covariáveis, tratamento de desistências e dados ausentes, análises interinas, efeitos multicêntricos, multiplicidade, testes de equivalência em estudos com controle ativo e análises de subgrupos. Cada um desses itens tem uma maneira padrão de ser descrito e uma maneira errada que gera questionamentos.
Seção 12, a Avaliação de Segurança. Extensão da exposição, seguida pelos eventos adversos resumidos, exibidos, analisados e listados por paciente. Em seguida, óbitos, outros eventos adversos graves e outros eventos adversos significativos, cada um com listagens, narrativas e discussão. Depois, as avaliações laboratoriais parâmetro por parâmetro, seguidas pelos sinais vitais e achados físicos, e, por fim, as conclusões de segurança.
<ProTip title="🧷 Verificação cruzada:" description="Escreva as narrativas de segurança antes do resumo de segurança, e não depois. As narrativas revelam inconsistências nos dados subjacentes que um resumo escrito de antemão acabaria encobrindo" />
A Sinopse
A Seção 2 é curta e desproporcionalmente importante, porque, para muitos leitores, é a única parte que lerão por completo. O ICH E3 solicita uma sinopse breve, geralmente limitada a três páginas, e é explícito de que ela deve incluir dados numéricos para ilustrar os resultados, em vez de apenas texto e valores de p. A diretriz fornece um modelo de formato que cobre o patrocinador e o produto, título, investigador e centro, período e fase do estudo, objetivos, metodologia, número de pacientes, diagnóstico e principais critérios de inclusão, os produtos de teste e de referência com doses e duração, critérios de avaliação, métodos estatísticos, resumo dos resultados e conclusões.
O limite de três páginas é onde o documento de Perguntas e Respostas se torna útil. Ele confirma que o ICH M4E amplia esse limite para estudos mais complexos e importantes, para até dez páginas. Se lhe disseram que três páginas é um teto absoluto para a sinopse de um ensaio clínico pivotal, não é isso que a orientação diz.
Como Realmente Escrever Um
A sequência abaixo é aquela na qual os redatores experientes convergem, e não é a ordem final do documento.
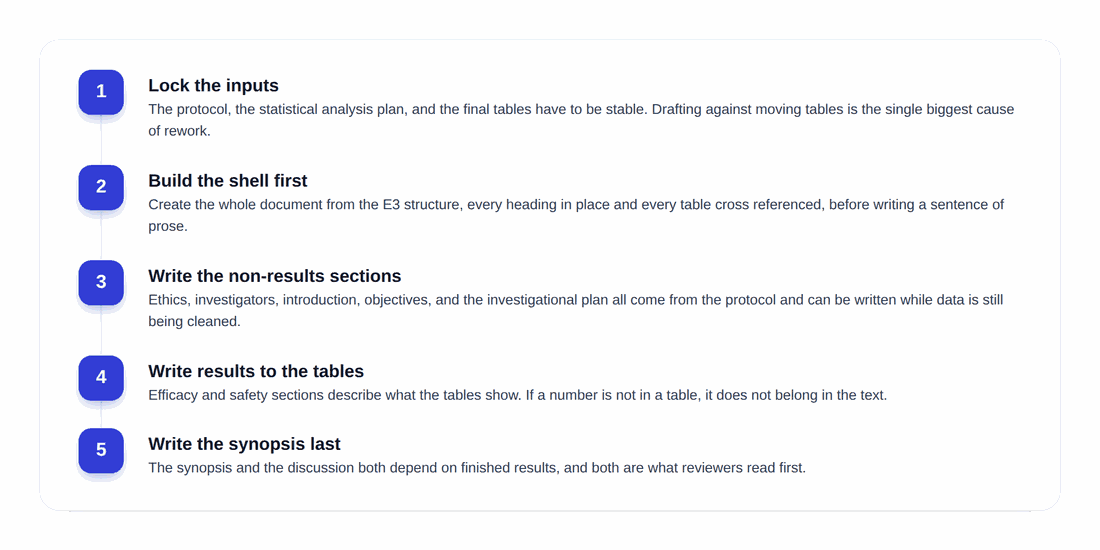
Feche as fontes de dados. O protocolo, o plano de análise estatística e as tabelas finais precisam estar consolidados antes do início da redação. Escrever o texto de eficácia com base em tabelas que ainda estão sendo reemitidas é a maior fonte isolada de desperdício de esforço neste trabalho.
Construa o esqueleto primeiro. Crie o documento inteiro a partir da estrutura do E3 com cada cabeçalho posicionado, cada referência cruzada de tabela indicada e a lista de abreviaturas iniciada. Um esqueleto completo e vazio torna o trabalho restante visível e evita que seções sejam esquecidas.
Escreva as seções sem resultados mais cedo. Ética, investigadores, introdução, objetivos e a maior parte do plano de investigação vêm do protocolo. Tudo isso pode ser escrito enquanto o banco de dados ainda está em processo de limpeza, período que de outra forma seria tempo perdido.
Escreva os resultados baseando-se nas tabelas. As seções 11 e 12 descrevem o que as tabelas mostram. Elas não introduzem análises novas e não contêm números que não estejam em alguma tabela. Se você se pegar calculando algo, pare e peça uma tabela ao estatístico.
Escreva a sinopse e a discussão por último. Ambas dependem dos resultados finalizados. Ambas são lidas primeiro. Vale a pena lembrar dessa inversão ao planejar seu cronograma, porque as seções sob maior pressão de tempo são justamente as que recebem mais atenção dos leitores.
O que o ICH E3 Permite que as Pessoas Pensam ser Proibido
Esta é a informação mais útil no documento de Perguntas e Respostas de 2012, e está quase totalmente ausente nas orientações gratuitas disponíveis na internet.
O E3 é uma diretriz, não um modelo rígido. O Perguntas e Respostas afirma diretamente que o E3 não é um conjunto de requisitos engessados e que a flexibilidade é inerente ao seu uso. As seções podem ser reordenadas, seções que não são relevantes para um estudo específico podem ser omitidas e seções novas podem ser adicionadas. Equipes que tratam a estrutura numerada como inalterável produzem relatórios com cabeçalhos vazios e posicionamentos desajeitados sem necessidade.
O limite de páginas da sinopse não é absoluto. Conforme mencionado acima, o M4E o estende para estudos complexos.
Os apêndices não são uma cópia do arquivo mestre do ensaio clínico (TMF). O E3 é anterior às expectativas atuais sobre o que o arquivo mestre do ensaio deve conter, e duplicar esse conteúdo na seção 16 é um hábito comum e caro. Inclua apenas o que um revisor precisa para avaliar este relatório.
Tipos de dados não nomeados pelo E3 têm um lugar. Farmacocinética, biomarcadores e desfechos relatados pelos pacientes não eram considerados da mesma forma em 1995. Relatórios independentes colocados ao lado do CSR na submissão são perfeitamente aceitáveis.
O documento de Perguntas e Respostas também encerra duas discussões recorrentes: como distinguir um desvio de protocolo importante de um menor na seção 10.2, e como evitar a dupla contagem de um paciente que aparece tanto na listagem de óbitos quanto na listagem de outros eventos adversos graves.
<ProTip title="📖 Leia o Perguntas e Respostas:" description="O documento de Perguntas e Respostas de 2012 tem apenas sete perguntas e leva quinze minutos para ser lido. Ele resolverá mais debates internos do que qualquer guia de estilo que sua empresa possua" />
Relatórios Abreviados e Estudos Interrompidos
Quase nada escrito para o público geral aborda isso, mas o E3 o trata explicitamente.
Um relatório abreviado, utilizando dados resumidos ou com algumas seções removidas, pode ser aceitável para estudos não controlados, para estudos não projetados para estabelecer eficácia, para estudos seriamente falhos ou interrompidos, e para estudos controlados que examinam condições não relacionadas à alegação que está sendo feita. Um estudo de segurança controlado ainda deve ser relatado na íntegra.
Duas condições se aplicam. Uma descrição completa dos aspectos de segurança deve ser incluída de qualquer forma. E o relatório abreviado deve conter detalhes suficientes do desenho e dos resultados para que a autoridade regulatória possa decidir se deseja a versão completa no final das contas. Essa segunda condição é a que as pessoas subestimam: um relatório abreviado superficial demais simplesmente gera uma solicitação do relatório completo alguns meses depois.
<ProTip title="📉 Defina o escopo cedo:" description="Se um estudo foi interrompido, combine o escopo abreviado com a área de assuntos regulatórios antes de redigir, e não depois. Reescrever um relatório abreviado para torná-lo completo é muito mais caro do que escrever a versão completa desde o início" />
Antes de Circular o Rascunho
Faça estas seis verificações você mesmo antes que o documento chegue aos revisores. Cada uma delas detecta um erro que custa caro para corrigir mais tarde.
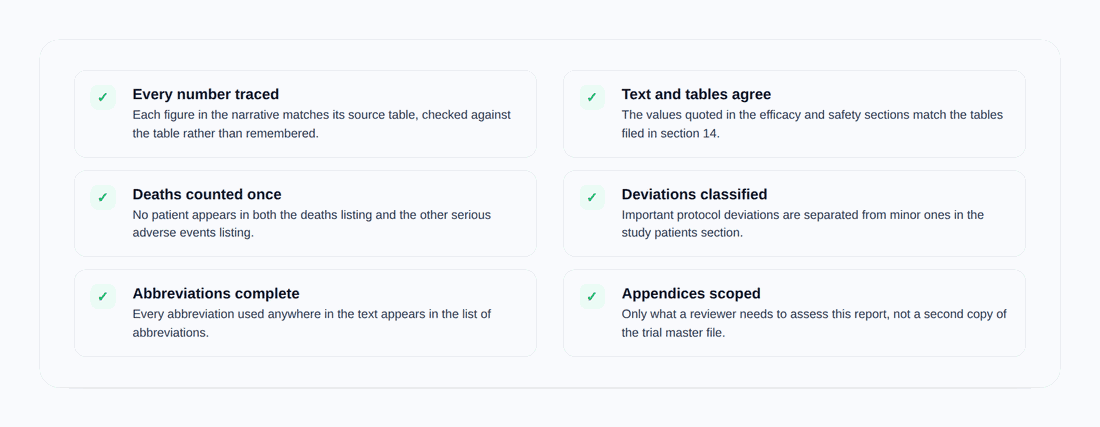
No texto: confirme que cada número na narrativa corresponde à sua tabela de origem e não à sua memória; que os valores nas seções 11 and 12 condizem com as tabelas arquivadas na seção 14; que nenhum paciente seja contado tanto na listagem de óbitos quanto na listagem de outros eventos adversos graves; que desvios importantes de protocolo sejam separados dos menores; que cada abreviatura usada em qualquer lugar apareça na seção 4; e que os apêndices contenham apenas o que o revisor precisa para este relatório.
O hábito que vale a pena desenvolver é rastrear em vez de confiar. Um CSR passa por muitas mãos e os erros que sobrevivem até a submissão são quase sempre números que alguém copiou sem voltar à tabela de origem.
A Estrutura É a Parte Fácil
Aprender as dezesseis seções leva uma tarde. O que leva anos é o julgamento: saber quanto detalhe um revisor precisa na subseção de questões estatísticas, como descrever um desvio de protocolo sem minimizá-lo nem inflá-lo, e como escrever uma discussão que seja honesta sobre um resultado misto sem prejudicar um programa de desenvolvimento. A estrutura é pública e gratuita. O julgamento vem da prática sob supervisão.
<CTA title="Redija Documentos Complexos com Menos Pontas Soltas" description="Mantenha a terminologia, estrutura e fontes consistentes ao longo de um documento técnico extenso" buttonLabel="Experimente Jenni Grátis" link="https://app.jenni.ai/register" />
Se você está começando, leia o E3 de ponta a ponta uma vez, depois leia o Perguntas e Respostas e, em seguida, leia a sinopse de um CSR publicado por alguma empresa que os disponibilize. Essas três coisas juntas lhe ensinarão mais do que qualquer resumo sobre elas, incluindo este. A disciplina de redação subjacente, descrevendo métodos com precisão e mantendo um registro formal consistente ao longo de um documento longo, é a mesma habilidade que rege qualquer redação técnica séria.